사용상의 주의사항
1. 다음 환자에게는 투여하지 말 것
1) 이 약은 유당을 함유하고 있으므로, 갈락토오스 불내성(galactose intolerance), Lapp 유당분해효소결핍증(Lapp lactase deficiency) 또는 포도당 ‑갈락토오스 흡수장애(glucose ‑galactose malabsorption)등의 유전적인 문제가 있는 환자에게는 투여하지 말 것.
2. 이상반응
이상반응 중 임상적으로 유의한 간독성의 결과는 3. 일반적주의’항에 별도로 기술되어 있다.
1) 임상시험에서의 경험
임상시험은 매우 다양한 조건에서 수행되므로 의약품의 임상시험에서 관찰된 이상 반응 발생률은 다른 의약품의 임상시험에서의 발생률과 직접 비교될 수 없으며 실제 임상에서 관찰된 발생률을 반영하지 않을 수 있다.
‘3. 일반적주의’항에 기재된 이상반응(간독성)은 AG881 ‑C ‑002 (NCT02481154, n=11), AG120 ‑881 ‑001 (NCT03343197, n=14) 및 INDIGO (NCT04164901, 무작위배정 n=167 교차투여 n=52)에서 IDH1 혹은 IDH2 변이가 있는 성상세포종 혹은 희돌기교종 환자 244명에게 이 약 40mg 1일 1회 경구투여의 노출 결과를 반영한 것이다.
이 약을 투여받은 244명의 환자 중 78%가 6개월 이상 노출되었고, 44%는 1년 이상 노출되었다. 통합 안전성 분석군에서 가장 흔한(15% 이상) 이상반응은 피로(33%), 두통(28%), COVID ‑19(28%), 근골격 통증(24%), 설사(21%), 구역(20%) 및 발작(16%)이었다. 통합 안전성 분석군에서 가장 흔한(2% 이상) 3등급 혹은 4등급의 실험실적 이상은 ALT 증가(9%), AST 증가(4.5%), GGT 증가(2.1%) 그리고 중성구 감소(2.0%)였다.
INDIGO 임상시험
INDIGO 임상시험에서 이 약의 안전성은 IDH1 혹은 IDH2 변이가 있는 2등급의 성상세포종 혹은 희돌기교종이 있는 330명의 환자에게서 평가되었으며, 이들은 최소 1회 이상 이 약 40mg(N=167)을 1일 1회 투여받거나 위약(N=163)을 투여받았다.(‘11. 전문가를 위한 정보 3) 임상시험정보‘항 참조) 환자들은 이 약 40mg 혹은 위약을 질병이 진행되거나 수용할 수 없는 독성이 발생할 때까지 1일 1회 경구로 투여 받았다. 무작위로 배정되어 이 약을 투여받은 167명의 환자들이 이 약에 노출된 기간의 중앙값은 12.7개월(범위:1~30개월)이
었으며 이 중 153명(92%)의 환자는 이 약에 6개월 이상, 89명(53%)의 환자는 1년 이상 동안 노출되었다.
무작위 배정되어 이 약을 투여받은 환자의 인구통계학적 특성은 다음과 같다. 연령 중앙값은 41세(범위: 21~71), 남성 60%, 백인 74%, 인종이 보고되지 않은 경우 20%, 아시아인 3%, 흑인 또는 아프리카계 미국인 1.2%, 히스패닉 또는 라틴계가 5%였다.
이 약을 투여받은 환자의 7%에서 중대한 이상반응이 발생했다. 이 약을 투여받은 환자의 2% 이상에서 발생한 중대한 이상반응 중 가장 흔한 것은 발작(3%)이었다.
이상반응으로 인해 영구적으로 이 약을 중단한 환자는 3.6%였다. 2% 이상의 환자에서 이 약의 영구적인 복용 중단을 초래한 이상 반응은 ALT 증가(3%)이었다.
이상반응으로 인해 이 약을 일시적으로 중단한 환자는 30%였다. 5% 이상의 환자에서 이 약의 일시 중단을 초래한 이상반응은 ALT 증가(14%), COVID ‑19(9%) 그리고 AST 증가(6%)였다.
이상반응으로 인해 용량 감소가 필요한 경우는 환자의 11%였다. 5% 이상의 환자에게 이 약의 용량 감소를 초래한 이상반응은 ALT 증가(8%)였다.
가장 흔한(15% 이상) 이상반응은 피로(37%), COVID ‑19(33%), 근골격통증(26%), 설사(25%) 그리고 발작(16%)이었다.
3등급 혹은 4등급(2% 이상)의 실험실적 이상은 ALT 증가(10%), AST 증가(4.8%), GGT 증가(3%) 그리고 중성구 감소(2.4%)였다.
INDIGO 임상시험에서 보고된 이상반응 및 선별된 실험실적 이상소견은 표3 및 표4와 같다.
표3. INDIGO 시험에서 위약과 이 약을 투여받은 2등급 IDH1/2 변이 신경교종 환자에서의 이상반응(5% 이상)
|
|
매일 이 약 40mg
(n=167) |
위약
(n=163) |
|
이상반응a |
모든 등급(%) |
3 또는 4등급(%) |
모든 등급(%) |
3 또는 4등급(%) |
|
전신 장애 |
|
피로b |
37 |
0.6 |
36 |
1.2 |
|
감염 및 기생충 감염 |
|
COVID-19 |
33 |
0 |
29 |
0 |
|
신경계 장애 |
|
발작c |
16 |
4.2 |
15 |
3.7 |
|
근골격 및 결합 조직 장애 |
|
근골격 통증d |
26 |
0 |
25 |
1.8 |
|
위장관 장애 |
|
설사e |
25 |
0.6 |
17 |
0.6 |
|
변비 |
13 |
0 |
12 |
0 |
|
복통f |
13 |
0 |
12 |
0 |
|
식욕 감소 |
9 |
0 |
3.7 |
0 |
a NCI CTCAE 버전 5.0을 기준
b 무력증을 포함한 그룹 용어군
c 부분 발작, 전신 긴장 ‑간대 발작, 뇌전증, 간대성 경련, 단순 부분발작을 포함한 그룹 용어군
d 관절통, 등허리 통증, 비 ‑심장성 흉통, 사지 통증, 근육통, 경부 통증, 근골격성 흉부 통증, 관절염 및 근골격 경직을 포함한 그룹 용어군
e 부드러운 대변 및 배변 잦음을 포함한 그룹 용어군
f 상복부 통증, 복부 불편감, 하복부 통증, 복부 압통 및 상복부의 불편감을 포함한 그룹 용어군
표3. INDIGO 시험에서 위약과 이 약을 투여받은 2등급 IDH1/2 변이 신경교종 환자에서 베이스라인 대비 악화된 선별된 실험실적 이상 소견(5% 이상)
|
|
매일 이 약 40mg
(n=167) |
위약
(n=163) |
|
검사항목 |
모든 등급a(%b) |
3 혹은 4등급a(%b) |
모든 등급a(%b) |
3 혹은 4등급a(%b) |
|
화학 |
|
ALT 증가 |
59 |
10 |
25 |
0 |
|
AST 증가 |
46 |
4.8 |
20 |
0 |
|
크레아티닌 증가 |
11 |
0.6 |
7 |
0 |
|
칼슘 감소 |
10 |
0 |
7 |
0 |
|
포도당 증가c |
10 |
0 |
4.3 |
0 |
|
GGT 증가 |
38 |
3 |
10 |
1.8 |
|
인산염 감소d |
8 |
0.6 |
4.9 |
0 |
|
칼륨 증가 |
23 |
0.6 |
20 |
0 |
|
ALP 증가 |
10 |
1.2 |
7 |
0.6 |
|
혈액학 |
|
헤모글로빈 증가 |
13 |
0 |
3.1 |
0 |
|
림프구 감소 |
11 |
1.8 |
8 |
0.6 |
|
백혈구 감소 |
13 |
0.6 |
12 |
0.6 |
|
중성구 감소 |
14 |
2.4 |
12 |
1.8 |
|
혈소판 감소 |
12 |
0 |
4.3 |
0 |
약어 : AST = 아스파르트산 아미노 전이효소(Aspartate aminotransferase); ALT = 알라닌 아미노 전이효소(Alanine aminotransferase) ; GGT = 감마 글루타밀 전이효소(Gamma ‑Glutamyl Transferase); ALP = 알칼리 인산 분해효소(Alkaline Phosphatase)
a NCI CTCAE 버전 5.0 기준
b 백분율 산출에 사용된 분모는 각 치료군 내 안전성 분석군의 시험대상자 수(N)임
c 이상반응 용어인 고혈당증 포함
d 이상반응 용어인 저인산혈증 및 혈중 인 감소 포함
3. 일반적 주의
1) 간독성
이 약은 간 트랜스아미나제의 증가를 유발할 수 있으며 이는 간부전, 간괴사, 자가면역성 간염으로 이어질 수 있다.
통합 안전성 분석군에서(‘2. 이상반응’항 참조) 이 약을 투여받은 환자의 57%가 ALT 증가를 경험했고, 43%의 환자가 AST증가를 경험했다. 3등급 혹은 4등급의 ALT 혹은 AST 증가는 각 9%, 4.5%의 환자에게서 발생했다. 이 환자 중에서 4.1%(10/244)의 환자는 3등급에서 4등급의 ALT 혹은 AST 증가를 동시에 보였다. 이 약으로 치료받은 환자의 34%가 GGT 증가를 보였으며, 이 중 2.1%는 3등급 혹은 4등급이었다. 이 약을 투여받은 환자의 4.5%에서 빌리루빈이 증가했고, 0.4%가 3등급 혹은 4등급이었다. 이 약을 투여받은 환자의 9%에서 ALP가 증가했고, 0.8%가 3등급 혹은 4등급이었다.
두 명의 환자가 하이 법칙(Hy‘s Law)의 실험실 기준을 충족하였으며 정상 상한치의 3배를 초과하는 ALT 혹은 AST 상승과 정상 상한치의 2배를 초과하는 총 빌리루빈 상승이 동시에 관찰되었다. 이는 자가면역성 간염 및 간부전 사례와 연관이 있었다. ALT 또는 AST 증가의 최초 발생까지의 중앙값은 57일이었다.(범위: 1~1049)
통합 안전성 분석군에서 ALT가 상승한 환자 중 2.9%, AST가 상승한 환자 중 1.6%, GGT가 상승한 환자 중 0.4%가 이 약을 영구적으로 중단했다. ALT가 상승한 환자 중 7%, AST가 상승한 환자 중 1.2%, GGT가 상승한 환자 중 0.4%가 이 약의 용량 감량이 필요했다. ALT가 상승한 환자 중 14%, AST가 상승한 환자 중 6%, GGT가 상승한 환자 중 1.6%가 이 약 투여 일시 중단이 필요했다.
이 약 투여를 시작하기 전, 치료 첫 2개월 동안은 2주마다, 치료 첫 2년 동안은 매월, 그 이후는 임상적으로 지시된 대로, 트랜스아미나제가 상승한 환자의 경우 더 빈번하게 실험실적 간수치 검사(AST, ALT, GGT, 총 빌리루빈 및 ALP)를 모니터링한다.
중증도에 따라 이 약의 용량을 줄이거나, 일시 중단하거나, 영구적으로 중단한다.(‘용법용량’, 및 ’2. 이상반응’항 참조)
2) 배태자 독성
임산부나 가임기 여성에게 태아에 대한 이 약의 잠재적인 위험을 알려야 한다.
동물시험 결과에 따르면 이 약은 임부에게 투여시 태아에 해를 끼칠 수 있다. 동물 배태자 발생 시험에서, 임신한 랫드에게 기관형성기 동안 이 약을 경구투여 했을 때, 사람 노출의 45배 이상(최대 권장 용량에서의 AUC 기준)의 용량에서 배태자 독성이 나타났다. 임신한 토끼에게 기관형성기 동안 이 약을 경구투여 했을 때, 사람 노출의 8배 이상(최대 권장 용량에서의 AUC 기준)의 용량에서 배태자 독성이 나타났다.
가임기 여성에서는 이 약 투여 시작 전에 임신 여부를 확인해야 하며, 이 약이 일부 호르몬 피임제의 효과를 감소시킬 수 있기 때문에 가임기 여성에게 이 약을 치료하는 동안과 마지막 복용 후 3개월 동안 효과적인 비호르몬피임법을 사용하도록 알려야 한다.(‘4.상호작용’항 참조) 가임기 여성 파트너가 있는 남성 환자에게 이 약으로 치료하는 동안과 마지막 복용 후 3개월 동안 효과적인 피임법을 사용하도록 알려야 한다.(‘5. 임부 및 수유부에 대한 투여’항 참조)
3) 이 약은 IDH(이소시트르산탈수소효소, isocitrate dehydrogenase) 1 혹은 2 유전자 변이가 있는 2등급 성상세포종 혹은 희돌기교종 환자에서만 치료 이익을 보였으므로, 이 약의 치료를 받을 환자를 선택하기 위해서는 IDH1 혹은 IDH2 유전자 변이 양성인 2등급 성상세포종 혹은 희돌기교종의 진단이 필요하다. 핵심 임상시험(AG881 ‑C ‑004)에서는 IDH1 혹은 IDH2 유전자 변이 양성을 진단하기 위해 Life Technologies Corporation Oncomine Dx 표적 테스트를 이용하였다.
4. 상호작용
1) 다른 의약품이 이 약에 미치는 영향
⓵ 중등도 혹은 강력한 CYP1A2 저해제
중등도 혹은 강력한 CYP1A2 저해제는 이 약의 혈중 농도(‘11. 전문가를 위한 정보‘항 참조)를 높일 수 있어 이상반응이 증가할 수 있다.
이 약과 중등도 혹은 강력한 CYP1A2 저해제 동시 복용을 피한다. 중등도 CYP1A2 저해제와의 병용 투여를 피할 수 없다면 이상반응의 증가를 모니터하고 권고된 대로 이상반응에 따라 복용량을 조절한다.(‘용법용량’항 참조)
⓶ 중등도 CYP1A2 유도제
중등도 CYP1A2 유도제와 이 약의 병용 및 흡연은 이 약의 혈중 농도를 낮출 수 있어 이 약의 항종양효과를 감소시킬 수 있다.
이 약을 복용하는 동안 중등도 CYP1A2 유도제 병용 및 흡연을 피한다.
2) 이 약이 다른 의약품에 미치는 영향
⓵ 특정 CYP3A 기질
이 약은 CYP3A 기질과 병용할 경우 CYP3A 기질의 혈중 농도를 감소시킬 수 있으므로 이 약과 CYP3A 기질의 병용을 피한다. 농도의 변화가 미미해도 임상적인 효과가 감소할 수 있다.
⓶ 호르몬 피임제
이 약과 병용할 경우 호르몬 피임제의 농도를 감소시킬 수 있으며 이는 피임 실패 및/또는 돌발 출혈을 증가시킬 수 있다.
병용 투여를 피할 수 없을 경우 비호르몬적인 피임법과 함께 사용한다.
5. 임부 및 수유부에 대한 투여
1) 임부
임부에게 태아에 대한 이 약의 잠재적 위험에 대해 알려야 한다.
임부에서 이 약 투여 시 약물과 관련된 위험성을 알 수 있는 알 수 있는 데이터는 없으나 동물시험 결과와 작용기전(‘11. 전문가를 위한 정보‘항 참조)에 따르면 이 약은 임산부에게 투여시 태아에 해를 끼질 수 있다.
동물의 배태자 발생시험에서, 기관형성기 동안 임신한 랫드와 토끼에게 이 약을 경구투여한 결과 사람 노출의 8배 이상(최대 권장 용량에서의 AUC 기준)의 용량에서 배태자 독성이 나타났다(아래 관련 정보 참조).
배태자 발생시험에서 임신한 랫드에게 기관형성기(임신 6 ~ 17일) 동안 10, 25, 75mg/kg/일을 경구투여하였다. 랫드에서 배태자 독성(조기 재흡수 및 신장과 고환의 내장 기형 발생률 증가)은 모체 독성 용량인 75mg/kg/일(최대 권장 용량에서의 AUC 기준으로 사람 노출의 약 170배)에서 발생했다. 랫드에서 심장 기형은 25mg/kg/일(최대 권장 용량에서의 AUC 기준으로 사람 노출의 약 97배)에서 발생했다. 용량과 관련된 지연된 뼈의 골화 및 태자 몸무게 감소와 연관된 짧은 갈비뼈는 모체 독성이 없는 10, 25mg/kg/일 및 75mg/kg/일에서 발생하였다. 10mg/kg/일은 최대 권장 용량의 AUC를 기준으로 사람 노출의 45배 이상이다.
배태자 발생시험에서 임신한 토끼에게 기관형성기(임신 6~19일) 동안 2, 6, 18mg/kg/일을 경구투여하였다. 모든 용량(최대 권장 용량에서의 AUC 기준으로 사람 노출의 1.5배 이상)에서 모체 독성을 보였으며, 6mg/kg/일 이상의 용량(최대 권장 용량에서의 AUC 기준으로 사람 노출의 8배 이상)에서 태아 무게 감소 및 지연된 골화를 보였고, 18mg/kg/일의 용량에서는 후기 흡수 발생 빈도가 증가하였다.
2) 수유부
이 약이나 대사체가 모유에 존재하는지 여부, 수유아 또는 모유 생성에 미치는 영향에 대한 데이터는 없다. 수유아에게 이 약에 의한 이상반응이 발생할 수 있으므로, 이 약을 투여하는 동안 및 마지막 복용 후 2개월 동안 모유를 수유하지 않도록 한다.
3) 가임기 여성 및 남성
동물 배태자 독성 연구에 따르면 이 약은 임부에게 투여 시 태아에게 해를 끼칠 수 있다.
⓵ 임신테스트
가임기 여성에서는 이 약 투여를 시작하기 전에 임신 여부를 확인해야 한다
⓶ 피임
가. 여성
가임기 여성은 이 약을 투여하는 동안 및 마지막 투여 후 3개월동안 효과적인 비호르몬 피임법을 사용하도록 한다. 이 약은 일부 호르몬 피임제의 효과를 감소시킬 수 있다(‘4. 상호작용’항 참조).
나. 남성
가임기 여성 파트너가 있는 남성 환자는 이 약 투여 기간 중 및 마지막 투여 후 3개월 동안 효과적인 피임법을 사용하도록 한다.
⓷ 불임
동물시험 결과에 따르면, 이 약은 생식 기능이 있는 암컷 및 수컷의 생식 능력을 손상시킬 수 있다. 랫드에서 암컷 및 수컷 생식 능력에 대한 영향은 비가역적이었다. (‘11. 전문가를 위한 정보‘항 참조)
6. 소아에 대한 투여
12세 미만 소아를 대상으로 한 이 약의 안전성 및 유효성은 확립되지 않았다.
7. 고령자에 대한 투여
INDIGO 임상시험에서 무작위 배정되어 이 약 40mg 1일 1회 투여 받은 환자 167명 중, 65세 이상은 1.2%(2명)이었다. 이 약의 임상시험에서는 65세 이상의 환자가 충분한 수로 포함되지 않았으므로 고령 환자가 젊은 환자와 다르게 반응하는지 여부를 확인할 수 없다.
8. 신장애 환자에 대한 투여
크레아티닌 청소율이 40mL/min을 초과하는 환자에서는 용량 조절이 필요하지 않다.
크레아티닌 청소율이 40mL/min 이하인 환자 혹은 투석을 필요로 하는 신장애가 있는 환자에 대한 이 약의 약동학 및 안전성은 연구되지 않았다.(‘11. 전문가를 위한 정보‘항 참조) 크레아티닌 청소율이 40mL/min 이하 혹은 투석을 필요로 하는 환자에서는 이상반응 증가를 모니터링하고 이상반응 발생 시 권장사항에 따라 용량 조절을 한다(‘용법용량’, ‘11. 전문가를 위한 정보‘항 참조).
9. 간장애 환자에 대한 투여
경증 또는 중등도 간장애 환자(Child ‑Pugh A 또는 B등급)에서는 용량 조절이 필요하지 않다(‘11. 전문가를 위한 정보‘항 참조) .중증 간장애 환자(Child ‑Pugh C등급)에 대한 이 약의 약동학 및 안전성은 연구되지 않았다. 투여 전 중증 간장애가 있는 환자에게는 이 약을 사용하지 않는다(‘용법용량’, ‘11. 전문가를 위한 정보‘항 참조).
10. 보관 및 취급상의 주의사항
1) 어린이의 손이 닿지 않는 곳에 보관한다.
2) 다른 용기에 바꾸어 넣는 것은 사고원인이 되거나 품질 유지면에서 바람직하지 않으므로 이를 주의한다.
11. 전문가를 위한 정보
1) 약력학적 특성
(1) 작용기전
이 약은 이소시트르산탈수소효소 ‑1 및 2(IDH1 및 IDH2)의 저분자 억제제이다. 시험관 내에서, 이 약은 R132H를 포함한 IDH1의 야생형 및 변이체를 억제하였으며 IDH2의 야생형 및 변이체를 억제하였다. IDH1 혹은 IDH2 변이 단백질을 발현하는 세포 기반 생체 내 종양 모델에서, 이 약은 2 ‑하이드록시글루타레이트(2 ‑HG)의 생성을 감소시켰으며 세포 분화를 일부 회복시켰다.
(2) 약력학
⓵ 노출 ‑반응 관계
이 약은 IDH1 혹은 IDH2 변이 신경 아교종 환자에게서 2 ‑HG 종양 농도를 감소시킨다. 이 약을 투여하지 않은 군과 비교하여, 권장 용량의 노출 대비 0.3에서 0.8배에 해당하는 노출 수준으로 이 약을 투여받은 환자는 종양내 2 ‑HG의 감소 중앙값(95% 신뢰구간)이 64%(22%, 88%) 에서 93%(76%, 98%)였다.
이 약의 안전성과 유효성에 대한 노출 ‑반응 관계 및 시간 경과에 따른 약력학적 반응은 충분히 규명되지 않았다.
⓶ 심장전기생리학
이 약의 권장 용량을 식사 1시간 전에 투여할 경우 QTc 간격이 평균 증가가 20msec를 초과할 가능성은 낮다. 식사와 함께 투여하거나 중등도 CYP1A2 저해제와 병용 투여하는 경우와 같이 이 약의 농도가 더 높아지는 상황에서 이 약의 QTc 영향에 대해서는 이를 규명하기에 충분한 정보가 없다
2) 약동학 특성
이 약의 최고 혈장 농도(Cmax)와 AUC는 1일 1회 단회투여 혹은 다회 투여 후 10~200mg(최대 권장 용량 노출의 0.2 ~ 4배) 범위에서 대략 비례적으로 증가했다. 최대 권장 용량에서 정상상태 평균(CV%) Cmax는 133ng/mL(73%)이며, AUC는 1,988h ◦ng/mL(95%)였다. 1일 1회 투여시 28일 이내에 정상상태에 도달하였으며, AUC의 평균 누적비는 4.4였다.
⓵ 흡수
정상상태에서 최대 혈장 농도(tmax)에 도달하는 시간 중앙값(최소, 최대)은 2시간(0.5~4시간)이다.
이 약의 평균 절대 생체이용률은 34%이다.
고지방 고열량 식이(총 800~1,00칼로리, 이 중 지방 500~600칼로리)은 공복 상태와 비교하여 이 약의 Cmax를 3.1배, AUC를 1.4배 증가시켰다.
저지방 저칼로리 식이(총 400~500칼로리, 이 중 지방 100~125칼로리)은 공복 상태와 비교하여 이 약의 Cmax를 2.3배, AUC를 1.4배 증가시켰다.
⓶ 분포
이 약의 정상상태에서 분포 용적의 평균(CV%)은 3,930L(40%)이다.
시험관 내에서 사람 혈장에 대한 단백질 결합은 이 약의 농도와 관계없이 97%이다.
뇌 종양 대 혈장 농도비는 1.6이다.
⓷ 제거
정상상태에서 평균(CV%) 최종 반감기는 10일(57%)이며, 경구 청소율은 14 L/h(56%)이다.
⓸ 대사
이 약은 주로 CYP1A2으로 대사되며 CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 및 CYP3A도 일부 기여한다. CYP이외 경로를 통해서는 최대 30%까지 대사된다.
⓹ 배설
이 약을 1회 방사선으로 표지하여 경구 투여한 결과 투여량의 85%가 대변에서 회수되었고(56%는 미변화체) 4.5%는 소변에서 회수되었다.
➅ 특정 집단
연령(16~75세), 성별, 인종(백인, 흑인 또는 아프리카계 미국인, 아시아인, 아메리카 인디언/알래스카 원주민, 하와이 원주민 또는 기타 태평양 섬 주민), 민족(히스패닉 및 비히스패닉), 체중(43.5~168kg), 경증 또는 중등도 간장애(Child ‑Pugh A 또는 B등급) 또는 CLcr>40 mL/min(Cockcroft ‑Gault 기준)은 이 약의 약동학에 임상적으로 유의하게 영향을 주지 않는 것으로 관찰되었다. 중증 간장애환자(Child ‑Pugh C 등급), CLcr ≦40 mL/min의 환자 또는 투석이 필요한 신장애 환자에서 이 약의 약동학은 연구되지 않았다.
40kg 이상의 12세 이상 소아 환자에 대한 이 약의 노출은 허가된 권장 용량에서 성인에게 관찰된 범위 내로 예측된다.
⑦ 약물 상호작용 연구
가. 다른 의약품이 이 약에 미치는 영향
◦강력하거나 중등도의 CYP1A2 저해제
시프로플록사신(중등도 CYP1A2 저해제)과 병용시 이 약의 혈장 Cmax를 1.3배, AUC를 2.5배 증가시켰다. 플루복사민(강력한 CYP1A2 저해제)와 병용할 경우 이 약의 혈장 Cmax 및 AUC를 5배 이상 증가시킬 것으로 예상된다.
◦중등도의 CYP1A2 유도제
페니토인이나 리팜피신(중등도의 CYP1A2 유도제)는 이 약의 정상상태 Cmax를 30%, AUC를 40% 감소시킬 것으로 예상된다.
◦위산억제제
오메프라졸(위산억제제)과 병용 후 이 약의 약동학은 임상적으로 유의한 변화를 보이지 않았다.
나. 이 약이 다른 의약품에 미치는 영향
◦CYP3A 기질
CYP3A기질과 병용하여 이 약을 다회투여할 경우 이러한 기질의 농도가 감소할 것으로 예측된다.
◦UGT1A4 기질
라모트리진과 병용하여 이 약을 다회투여할 경우 라모트리진에 임상적으로 유의한 약동학 변화는 관찰되지 않았다.
◦P ‑gp 및 BCRP 기질
디곡신(P ‑gp 기질)이나 로수바스타틴(BCRP 기질)을 이 약과 병용투여할 경우 임상적으로 유의한 약동학 변화는 예상되지 않았다.
◦시험관 내 연구
이 약은 CYP2B6, CYP2C8, CYP2C9, CYP2C19 및 CYP3A 및 UGT1A4의 유도제이다.
이 약은 P ‑gp, BCRP, 혹은 OATP1B1 그리고 OATP1B3의 기질이 아니다.
이 약은 BCRP의 억제제이다. 이 약은 P ‑gp and OATP1B1를 저해하지 않는다.
3) 임상시험 정보
이 약의 유효성은 331명의 환자를 대상으로 한 무작위배정, 다기관, 이중눈가림, 위약 대조연구인 INDIGO 임상시험(AG881 ‑C ‑004)에서 평가되었다(NCT04164901). 대상자는 생검, 대부분 절제 또는 완전 절제를 포함하는 수술 경험이 있는 IDH1 혹은 IDH2 변이 2등급 성상세포종 혹은 희돌기교종 환자였다. 시험대상자는 측정 가능하고 비증강성 병변을 가지고 있는 자로 하였으며, 중앙에서 확인된 최소, 비결절, 측정 불가능한 증강이 있는 환자도 시험 참여가 허용되었다.
화학요법이나 방사선요법을 포함한 이전의 항종양 치료를 받은 환자는 제외되었다. 환자는 이 약 40mg 1일 1회 경구투여 혹은 위약 1일 1회 경구투여로 무작위 배정되어 질병이 진행되거나 수용할 수 없는 독성이 발생할 때까지 투여하였다. IDH1 혹은 IDH2 변이 상태는 Life Technologies Corporation Oncomine Dx 표적 테스트를 통해 전향적으로 확인되었다.
국소 1p19q 상태(co ‑deleted 혹은 not co ‑deleted) 및 베이스라인 종양 크기(지름 2cm 이상 혹은 미만)에 따라 층화하여 무작위배정하였다. 위약으로 무작위 배정된 환자는 문서화된 방사선적인 질병 진행이 있을 경우 이 약을 투여받는 군으로 교차될 수 있었다. 12주마다 종양 평가를 수행했다.
총 331명의 환자가 무작위배정되었으며, 이 약에 168명, 위약에 163명이 배정되었다. 연령 중앙값은 40세(범위:16~71), 57%는 남성, 78%는 백인, 4%는 아시아인, 1%는 흑인 또는 아프리카계 미국인이었고 16%는 인종이 보고되지 않았다. 78%는 히스패닉이나 라틴계가 아니었다. 52%는 희돌기교종, 48%는 성상세포종이었다. 79%는 이전에 한 번 수술을 받았고 21%는 이전에 두 번 이상 수술을 받았다. 이 약을 투여받은 군에서 14%가 생검, 48%가 대부분 절제, 51%가 완전 절제를 받았다. IDH1 변이의 대부분은 R132H(87%)이었다. 다른 유전자로는 R132C(5%), R132G(3%), R132L(1%), R132S(1%)가 보고되었다. IDH2 변이는 R172K(2%)와 R172G(1%)로 구성되었다.
주요 유효성 결과는 수정된 저등급 신경 아교종에 대한 신경종양학 반응 평가(RANO ‑LGG) 기준에 따라 눈가림 상태의 독립 검토 위원회(BIRC)가 평가한 무진행 생존 기간(PFS)이었다.
유효성 결과는 아래 표5 및 그림1과 같다.
표5 INDIGO 임상시험의 유효성 결과(AG881 ‑C ‑004)
|
유효성 평가항목 |
매일 이 약 40mg (n=168) |
위약(n=163) |
|
무진행 생존 기간(PFS) |
|
발생 건수, n(%) |
|
|
|
질병 진행 |
47(28) |
88(54) |
|
사망 |
0 |
0 |
|
위험비(95% CI)a |
0.39 (0.27, 0.56) |
|
p-값b |
<0.0001 |
CI=신뢰구간
a Cox 비례 위험 모델을 사용하여 층화되며, 1p19q상태 및 베이스라인 종양 크기에 따라 층화된다.
b 사전지정된 0.000359 α값(단측)과 비교한 단측 층화 로그 순위법 기준
그림1 INDIGO 임상시험에서 BIRC에 따른 무진행 생존 기간의 ‑Kaplan Meier Curve
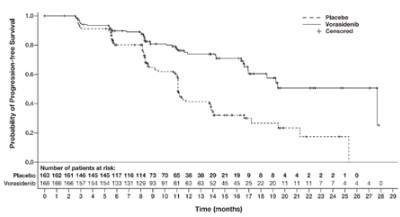
주요 유효성 분석은 사전에 지정된 주요 이차 평가변수인 다음 개입까지의 시간(무작위배정에서 어떤 원인으로 인한 첫 번째 후속 항암 요법 혹은 사망까지의 시간으로 정의)으로 뒷받침된다. 다음 개입까지의 시간 중앙값은 이 약 투여군의 경우 도달하지 않았고, 위약군 환자의 경우 17.8개월이었다.(HR=0.26; 95% CI : [0.15, 0.43], p<0.0001)
4) 독성시험 정보
⓵ 발암, 돌연변이, 생식장애
이 약에 대한 발암성 연구는 수행되지 않았다. 이 약과 주요 순환 대사체인 AGI ‑69460은 시험관내 박테리아 복귀 돌연변이 시험(Ames)에서 변이원성이 나타나지 않았다. 이 약은 체외 사람 림프구 소핵시험이나 체내 랫드 골수 소핵시험에서 염색체이상을 일으키지 않았다.
이 약에 대해 동물에서 수태능 연구는 수행되지 않았다. 랫드에서 이 약을 경구투여한 13주 반복투여 독성시험에서 암컷의 생식기관의 이상 반응으로 위축, 황체 감소/부재, 폐쇄 난포 증가, 난소 간질 세포 공포화, 자궁의 위축, 비대 및 화생, 자궁 경부 과형성, 질 위축, 비대 및 점액화, 발정주기 변화가 3mg/kg/일 이상(최대 권장 용량에서의 AUC 기준으로 사람 노출의 12배 이상)의 용량에서 관찰되었다. 랫드에서 수컷 생식 기관에 대한 이상 반응은 고환의 세관 변성 및 위축, 정세관 변성, 부고환의 세포 파편, 전립선 상피 위축 및 염증, 정낭 위축이 3mg/kg/일 이상(최대권장 용량에서의 AUC 기준으로 사람 노출의 12배 이상)의 용량에서 관찰되었다. 수컷 랫드에서 이와 같은 변화는 가역적이지 않았다. 원숭이 4주 반복투여 독성시험에서 이 약을 경구투여하였을 때 수컷의 경우 10mg/kg/일 이상(최대권장 용량에서의 AUC 기준으로 사람 노출의 약 17배 이상)의 용량에서 고환의 섬유성 저형성증이, 암컷의 경우 10mg/kg/일 이상(최대 권장 용량에서의 AUC 기준으로 사람 노출의 약 22배 이상)의 용량에서 자궁 무게 감소가 발생하여 암컷 및 수컷에서 생식기관의 이상반응을 보였다. 수컷 및 암컷 원숭이에서 이와 같은 변화는 가역적이었다.
⓶ 독성시험
반복투여 독성시험에서 랫드에게 28일동안 이 약을 경구투여 했을 때 3mg/kg/일(최대 권장 용량에서의 AUC 기준으로 사람 노출의 약 12배)를 초과하는 용량에서 중이 및 유스타키오관의 상피 내벽에 가역적인 중성구 침윤과 같은 이독성 소견이 보였다. 28일 이독성 연구에서 30mg/kg/일 용량을 초과했을 때 고실 부종이 추가로 발견되었다. 또한 13주 동안 이 약을 원숭이에게 경구투여 했을 때 20mg/kg/일(최대 권장 용량에서의 AUC 기준으로 사람 노출의 약 105배)에서 확장심근병증 및 이차성 울혈성 심부전이 발생했다. 랫드 및 원숭이 반복투여 독성시험에서 사람 노출의 13배 이상에 해당하는 용량에서 골격근이 표적 장기였다. 뒷다리 근긴장 감소, 뒷다리 사용이 제한된 걸음걸이 이상, 낮은 운반이 발견되었으며, 이는 랫드의 경우 작은 근육 크기 및 위축과, 원숭이의 경우 근육의 괴사 및 단핵/혼합 세포 침윤과 관련되었다.
