사용상의 주의사항
1. 경고
1) 근육통, 근병증 및 횡문근 융해
이 약의 투여를 시작하기 전에 근육통과 근병증을 평가한다. 이 약을 투여하는 동안 근육 통증이나 근병증의 새로운 발병 또는 악화의 징후 및 증상이 나타나는 환자에게는 주기적인 평가(임상 검사, 혈액 크레아틴 인산 활성 효소[CPK] 측정)를 고려하여야 한다. 근육 통증이나 근병증, 또는 횡문근 융해가 새로 발병하거나 악화되는 경우에는 이 약의 투여를 중단한다(‘4. 이상반응’항 참조).
2) 약물 ‑유발 간 손상
이 약의 투여 시작 시, 임상적 및 실험실적 평가를 실시하고, 일상적인 환자 관리에 따라 주기적으로 모니터링 한다. 알라닌 아미노전이효소(ALT), 아스파르트산 아미노전이효소(AST), 총 빌리루빈(TB), 및/또는 알칼리 인산 분해 효소(ALP) 검사 결과가 악화되거나 간염과 일치하는 임상적 징후 및 증상(예, 황달, 우상사분 통증, 호산구증)이 나타날 경우 이 약의 투여를 중단한다. 이 약의 투여를 재개한 후에 간 기능검사 결과가 악화되면 영구중단을 고려한다(‘4. 이상반응’항 참조).
3) 담관 폐색
담관 폐색 환자는 이 약의 사용을 피한다. 담관 폐색이 의심되는 경우, 이 약의 투여를 중단하고, 임상 지시에 따라 치료한다.
2. 다음 환자에는 투여하지 말 것
1) 이 약 또는 이 약의 구성성분에 과민증이 있는 환자
2) 담관 폐색 환자
3) 중증 간장애 환자
4) 임부 또는 임신하고 있을 가능성이 있는 여성, 수유부
3. 다음 환자에 신중히 투여할 것
1) 간기능 이상 환자
2) 근육질환 병력이 있는 환자
3) 담석의 병력이 있는 환자
4) HMG ‑CoA 환원 효소 저해제를 복용 중인 환자
4. 이상반응
1) 임상시험에서의 결과
이 약의 안전성은 원발성 담즙성 담관염(PBC) 환자 161명을 대상으로 한 무작위배정 ELATIVE 시험을 기반으로 한다. 임상시험에서 1일 1회 이 약 80 mg(108명) 또는 위약(53명)을 투여하였다. 이중맹검 기간 동안의 노출 기간 중앙값은 62주(사분위간 범위: 52, 84)이었다. 153명(95%)이 우르소데옥시콜산(UDCA)과 병용투여하였고, 8명(5%)은 UCDA에 내약성이 없어 이 약(6명) 또는 위약(2명)을 단독 투여 하였다. ELATIVE 시험의 이중맹검 기간 중 이 약 투여군에서 5% 이상 발생하고, 위약군보다 발생률이 1% 이상 높은 이상반응은 표 1과 같다. 이 약 투여군에서 5% 미만 발생하나, 위약군 대비 발생률이 더 높은 이상반응은 어지러움, 위장염, 혈액 크레아틴 증가 및 빈혈이었다. 투여 중단을 초래한 가장 흔한 이상반응은 CPK 증가(4%)였다.
|
이상반응 |
이 약
N = 108
% (n) |
위약
N = 53
% (n) |
|
체중 증가a |
23%(25) |
21%(11) |
|
설사 |
11%(12) |
9%(5) |
|
복통a |
11%(12) |
6%(3) |
|
구역 |
11%(12) |
6%(3) |
|
구토 |
11%(12) |
2%(1) |
|
관절통 |
8%(9) |
4%(2) |
|
변비 |
8%(9) |
2%(1) |
|
근육통a |
8%(9) |
4%(2) |
|
골절a |
6%(7) |
0 |
|
위 식도 역류 질환 |
6%(7) |
2%(1) |
|
입 건조 |
5%(5) |
2%(1) |
|
체중 감소 |
5%(5) |
0 |
|
발진a |
5%(5) |
4%(2) |
<SUP>a</SUP>체중 증가, 복통, 근육통, 골절 및 발진등의 관련 용어가 포함됨.
2) 근육통, 근병증 및 횡문근 융해
근육 손상에는 횡문근 융해, 근육통 유무와 관계없는 CPK 증가 및 근병증이 포함된다. 이 약을 투여 받은 환자 1명에서 급성 신 손상을 초래하는 횡문근 융해가 발생하였다. 해당 환자는 임상시험 시작 전에 간경화가 있었으며, HMG ‑CoA 환원 효소 억제제(스타틴)을 일정한 용량으로 복용하고 있었다. 근육통 발생까지의 기간 중앙값은 85일(범위: 25, 288)이었다. 이 약을 단독투여 받은 환자뿐만 아니라 HMG ‑CoA 환원 효소 억제제를 병용 투여받은 환자에서도 CPK 증가 및/또는 근육통이 발생하였다.
ELATIVE 시험에서 발생한 근육 손상 관련 이상반응은 표 2와 같다.
[표 2] ELATIVE 시험에서 이중맹검 기간 중 발생한 근육 손상 관련 이상반응
|
이상 반응 |
이 약
N = 108
% (n) |
위약
N = 53
% (n) |
|
CPK 증가(>3xULN) |
4%(4)a |
2%(1) |
|
근육통 |
4%(4)a |
2%(1) |
|
CPK 증가(>3xULN) 및 근육통 |
1%(1)a |
0 |
|
횡문근 융해 및 급성신손상(AKI) |
1%(1)a |
0 |
<SUP>a</SUP>이 약과 HMG ‑CoA 환원 효소 억제제 병용 투여 환자 1명 포함됨
3) 약물 ‑유발 간 손상
이 약 1일 1회 80mg 투여 환자 1명과 120 mg(권장 용량의 1.5배) 투여 환자 2명에서 약물 ‑유발 간 손상(DILI)이 발생하였다. 120mg 투여후 DILI가 발생한 환자 중 1명은 약물 ‑유발 자가면역성 유사 간염(DI ‑ALH)이었다. 이 약 투여 후 간 수치의 상승 발생까지 기간의 중앙값은 85일(범위: 57 ∼ 288일)이었다. 핵심 3상 임상시험(ELATIVE 시험)에서, ALT 및 AST 증가( ≧ 5 × ULN)는 위약군과 이 약 투여군에서 각각 6% 발생하였다. TB의 상승( 〉3 × ULN)은 이 약 투여군에서 2% 발생하였고, 위약군에서는 발생하지 않았다.
4) 골절
이 약을 투여받은 환자의 6%(7명)에서 골절이 발생하였으며, 위약군에서는 발생하지 않았다. 이 약 투여 후 골절까지의 기간 중앙값은 122일(사분위간 범위: 48, 258)이었다.
5) 담석증 및 담낭염
이 약을 투여받은 3명(3%)의 환자에서 새로 담석증이 발병하였으며, 위약군에서는 발병하지 않았다. 이들은 모두 우르소데옥시콜산(UDCA)을 병용 투여하였다. 이 중 1명은 시험 시작 시에 담석이 있었으며, 담낭 절제술이 필요한 담낭염으로 진행하였다.
5. 일반적 주의
1) 골절
이 약을 투여한 환자 7명(6%)에서 골절이 발생하였다.
이 약을 투여하는 동안 골절 위험을 고려하여야 하며, 현재의 표준 치료법에 따라 뼈 건강 상태를 관찰하여야 한다.
2) 과민 반응
이 약 120mg(권장 용량의 1.5배)를 투여한 3명의 환자(0.2%)에서 과민반응이 발생하였다. 이 약 투여 시작 후 2 ∼ 30일 이내에 투여중단 및 재투여 시 양성의 발진 또는 상세 불명의 알레르기 반응을 경험하였다. 이 약의 투여를 중단하고 스테로이드 및/또는 항히스타민제 치료를 통해 과민반응을 해소하였다.
중증의 과민반응이 발생한 경우, 이 약의 투여는 영구 중단한다. 경증 또는 중등증의 과민반응이 발생한 경우, 이 약의 투여를 중단하고 신속하게 치료하면서 징후 및 증상이 해소될 때까지 환자를 모니터링한다. 이 약의 재투여 후에 과민반응이 재발하는 경우, 이 약의 투여는 영구 중단한다.
6. 약물상호작용
1) 호르몬피임법
이 약은 약한 CYP3A4 유도제이다. 이 약과 호르몬 피임법(예, 경구 피임약, 피임 피부 패치, 임플란트)을 병용하는 경우, CYP3A4 기질인 프로게스틴과 에티닐에스트라디올의 전신 노출이 감소하고, 피임 실패 및/또는 돌발출혈의 증가를 초래할 가능성이 있다. 따라서, 이 약 투여 중 및 이 약 마지막 투여 후 3주 동안은 효과적인 비호르몬 피임법으로 바꾸거나, 호르몬 피임약 사용 시 추가적인 차단 피임법을 사용한다.
2) HMG ‑CoA 환원 효소 저해제
이 약을 단독 투여받은 환자에서 CPK 상승 및/또는 근육통이 발생하였다. 근육통의 위험이 있는 이 약과 HMG ‑CoA 환원 효소 저해제(스타틴)을 병용할 경우 완전히 특성화 되어있지 않은 메커니즘에 의해 근병증의 위험을 증가시킬 수 있으므로 근육 손상의 징후 및 증상을 모니터링한다. 이 약을 투여하는 동안 임상 검사 및 CPK에 대한 주기적인 평가를 고려한다. 근육 통증 또는 근병증이 새로 발병하거나, 악화되는 경우 이 약의 투여를 중단한다.
3) 리팜핀
대사 효소 유도제인 리팜핀과 이 약을 병용 투여할 경우 대사가 증가하여 이 약 및 그 활성 대사체의 전신 노출을 감소시킬 수 있으며, 생화학 반응의 지연 또는 최적 이하의 결과를 초래할 수 있다. 따라서 이 약을 투여하는 동안 리팜핀 복용을 시작하는 경우 ALP 및 빌리루빈 등 생화학적 반응을 모니터링한다.
4) 담즙산 결합수지
담즙산 결합 수지는 이 약의 흡수 및 전신 노출을 감소시켜 작용을 방해 할 수 있으며, 이는 이 약의 유효성을 감소시킬 수 있다.
담즙산 결합 수지를 복용하기 최소 4시간 전 또는 복용 4시간 후에 이 약을 복용 한다. 가능한 시간 간격을 길게 두고 이 약을 복용 한다.
7. 임부, 수유부, 가임여성, 신생아, 유아, 소아, 고령자에 대한 투여
1) 임부
임부에서 이 약의 약물 관련 위험을 평가할 수 있는 자료는 제한적이다. 이 약이 주요 선천성 결손, 유산, 그 밖의 산모 또는 태아에 미치는 유해한 결과는 알려져 있지 않으나, 임신 중 이 약의 복용은 태아에게 위험을 줄 수 있다.
동물시험에서 임신한 랫드에게 이 약의 투여는 사산, 생존율 감소, 새끼의 체중 감소 및/또는 꼬리부분의 청색/흑색 변색을 초래하였다. 이는 권장용량에서 인간 노출보다 낮거나 거의 동일한 모체 혈장 약물노출에서 발생하였다.
2) 수유부
이 약 또는 그 대사체의 사람 또는 동물 모유로의 이행, 모유 수유 영아 및 모유 생성에 미치는 영향에 대해 알려지지 않았다. 이 약이 모유 수유 영아에게 심각한 이상반응을 초래할 가능성이 있으므로, 이 약을 투여하는 동안 및 이 약 마지막 투여 후 3 주 동안은 모유 수유를 하지 않도록 한다.
3) 가임여성
이 약은 임부에게 투여할 경우 태아에 해를 줄 수 있으므로 가임여성의 경우 이 약 치료를 시작하기 전에 임신 여부를 확인한다.
이 약을 투여하는 동안 및 이 약 마지막 투여 후 3주 동안은 효과적인 비호르몬 피임법으로 바꾸거나, 호르몬 피임약 사용 시 추가적인 차단 피임법을 사용하도록 한다.
8. 소아에 대한 투여
18세 미만의 소아 환자에 대한 이 약의 안전성 및 유효성은 확립되지 않았다.
9. 고령자에 대한 투여
65세 이상의 환자에서 용량 조정은 필요하지 않다. 그러나, 75세 이상 환자에 대한 이 약의 임상 경험이 제한적이므로 이상반응에 대하여 면밀하게 모니터링한다.
이 약을 투여받은 원발성 담즙성 담관염(PBC) 환자 108명 중 65세 이상은 25명 (23%), 75세 이상은 1명(1%)이었다. 고령자(65세 이상)에서 임상적으로 중요한 유효성 차이는 관찰되지 않았다.
건강한 고령자(75∼80세)에서 이 약과 주요 활성 대사체인 GFT1007의 평균 전신 노출(AUC)은 건강한 젊은 성인(26∼42세)에 비해 각각 23%, 52% 더 높았다.
10. 신장애 환자에 대한 투여
경증, 중등증 또는 중증 신장애 환자에게 이 약의 용량 조절은 필요하지 않다.
11. 간장애 환자에 대한 투여
경증(Child ‑Pugh A) 간장애 환자에게 이 약의 용량 조정은 필요하지 않다.
중등증 또는 중증 간 장애(Child ‑Pugh B 또는 C)로 진행되는 경우 이 약의 중단을 고려한다. 비대상성 간경화 환자에 대한 이 약의 안전성 및 유효성은 확립되지 않았다. 비대상성 간경화 환자에게 이 약의 사용은 권장하지 않는다. 간경화 환자의 경우 보상 기전 상실의 발생에 대해 모니터링한다.
12. 보관 및 취급상의 주의사항
1) 어린이의 손이 닿지 않는 곳에 보관한다.
2) 원래 용기에 1 ∼ 30 °C 에서 보관한다.
3) 빛과 습기를 차단하기 위해 원래 용기에 보관한다.
13. 전문가를 위한 정보
1) 작용 기전
이 약과 그 주요 활성 대사체 GFT1007은 퍼옥시좀 증식 ‑활성화 수용체(PPAR) 작용제로, in vitro 시험에서 PPAR ‑α、PPAR ‑ ϒ 및 PPAR ‑δ를 활성화한다. 그러나 원발성 담즙성 담관염(PBC) 환자에게서 이 약의 치료 효과에 대한 메커니즘은 잘 알려져 있지 않다. 잠재적으로 치료 효과와 관련이 있는 약리학적 활성에는 PPAR ‑α 및 PPAR ‑δ의 활성화를 통한 담즙산 합성 억제가 포함된다. PPAR ‑δ의 신호전달 경로에는 콜레스테롤로부터 담즙산을 합성하는 핵심효소인 CYP7A1의 FGF21(Fibroblast Growth Factor 21) ‑의존성 하향 조절을 포함하는 것으로 보고되었다.
in vitro 시험에서 이 약과 GFT1007이 모두 PPAR ‑α를 활성화한 것으로 나타났다(표준 작용제에 비해, EC50 는 각각 46 nM 및 14 nM, Emax는 각각 56% 및 61%). PPAR ‑α 활성화에 대한 이 약 및 GFT1007의 역가는 PPAR ‑ ϒ 및 PPAR ‑δ 활성화에 대한 각각의 역가의 약 3∼8배를 초과하였다. in vitro 약리학 연구에서 이 약과 그 대사체인 GFT1007에 의한 PPAR ‑ ϒ 활성화가 감지되었지만, 랫드와 원숭이(인간과 비슷한 혈장 대사체 프로파일을 가진 종) 대상으로 한 독성연구에서는 PPAR ‑ ϒ와 관련된 부작용은 전혀 나타나지 않았다.
2) 약력학적 특성
ELATIVE 시험에서 이 약 80mg을 1일 1회 투여한 원발성 담즙성 담관염(PBC) 환자는 치료 4주 차에 기저값 대비 알칼리성 인산분해효소 (ALP) 평균값이 위약군보다 더 많이 감소하였으며, 낮은 ALP 수치는 52주 차까지 유지되었다.
PBC 환자에게 80mg∼120mg(권장용량의 1 ‑1.5배)을 1일 1회 투여시 기저값 대비 ALP 감소가 용량 의존적으로 뚜렷하게 증가하지 않았다.
이 약의 권장용량인 80mg의 3.75배 투여량에서, 임상적으로 유의한 QTc 간격의 연장이 나타나지 않았다.
3) 약동학적 특성
이 약은 1일 1회 투여 시 14일 차에 항정 상태에 도달하였으며, GFT1007의 항정상태는 7일 차에 도달하였다. 16일 반복 투여 후 이 약과 GFT1007의 약동학은 시간에 독립적(time ‑independent)이었다. 항정 상태에서 이 약과 GFT1007의 AUC0 ‑24h 평균은 40mg에서 100mg으로 2.5배 증가 시 각각 3.3배, 2.6배 증가하였고, 용량이 120mg에서 300mg으로 증가 시 각각 2.9배, 2.2배 증가하였다. PBC 환자에서 GFT1007의 항정 상태 AUC0 ‑24 평균은 이 약의 노출보다 3.2배 더 높았다.
[표 3] PBC 환자에 1일 1회 80 mg 투여 후 항정 상태(15일차)에서의 이 약과 GFT1007 전신 노출
|
|
Cmax,ss(ng/mL)a
평균(SD) |
AUC0-24(ng ㆍh/mL)a
평균(SD) |
AUC 비율
(15일차/1일차)
평균(min, max)a |
|
엘라피브라노 |
802 (443) |
3758 (1749) |
2.9
(0.86 ~ 13) |
|
GFT1007 |
2058 (459) |
11985 (7149) |
1.3
(0.6 ~ 3) |
약어: AUC=농도 ‑시간 곡선 아래 면적; C<SUB>max</SUB> = 최대농도, ; SS=항정상태
(1) 흡수
원발성 담즙성 담관염(PBC) 환자에게 1일 1회 이 약 80mg을 투여한 후에 이 약과 GFT1007의 최고 혈중농도 도달시간(Tmax) 중앙값은 1.25 시간(범위: 0.5∼2시간)이었다.
식이 영향
고지방 및 고열량 식사와 함께 투여하였을 때 최고 혈중농도 도달 시간(Tmax)은 공복 시 투여 대비 이 약은 30분, GFT1007은 1시간 지연되었다. 식후 상태에서 이 약의 C<SUB>max</SUB> 및 AUC는 각각 50% 및 15%가 감소하였다. GFT1007는 C<SUB>max</SUB>가 30%로 감소하였으나 AUC는 영향을 받지 않았으며, 그 차이는 임상적으로 의미가 없었다.
(2) 분포
이 약과 GFT1007의 혈장 단백질 결합은 약 99.7%(주로 혈청 알부민) 이다. 건강한 성인에서 공복 상태에 이 약 80 mg을 단회 투여 시 이 약의 평균 겉보기 분포 용적 (Vd/F)은 4731 L이였다.
(3) 대사
이 약은 광범위하게 대사되어 주요 활성 대사체인 GFT1007을 형성한다. 항정 상태에서 GFT1007의 전신 노출(AUC) 평균은 이 약 대비 3.2배 더 높았다. 비활성 대사체인 4개의 입체이성질체로 구성된 아실 글루쿠로니드 접합체 GFT3351도 생성된다.
in vitro 시험에서 이 약은 세포질 효소인 15 ‑케토프로스타글란딘 13 ‑환원효소(PTGR1)에 의해 대사되어 GFT1007을 생성하였다. 또한 이 약은 CYP2J2 및 우리딘 디포스페이트(UDP) ‑글루쿠로노실트랜스퍼라제(UGT) 아형, UGT1A3, UGT1A4 및 UGT2B7에 의해 대사되었다. GFT1007은 CYP2C8, UGT1A3 및 UGT2B7에 의해 추가로 대사되었다.
(4) 제거
이 약 80 mg을 공복 상태에서 단회 투여 시 제거 반감기의 중앙값은 이 약은 70.2 시간(범위 37.1~92.2 시간), 주요 활성 대사체 GFT1007은 15.4시간(9.39 ~ 21.7시간)이였다. 이 약 80 mg을 공복 상태에서 단회 투여 시 겉보기 총 제거율(CL/F)의 평균은 50.0L/h였다.
(5) 배설
건강한 시험대상자에 <SUP>14</SUP>C 방사성 표지된 이 약 120mg(권장용량의 1.5배)을 단회 경구 투여시 투여량의 약 77.1%가 대변에서 회수되었으며, 주로 이 약(투여량의 56.7%)과 주요 대사체 GFT1007(투여량의 6.08%)이었다. 소변에서 약 19.3%가 회수되었으며, 주로 글루쿠로나이드 접합체 GFT3351(투여량의 11.8%)이었다. 미변화 엘라피브라노 또는 GFT1007의 미량이 소변에서 검출되었다. 랫드에서 이 약의 경구투여 시 60%의 답즙 배설은 사람에서의 이 약 담즙 배설을 시사한다.
4) 특수 환자군
이 약 및 GFT1007의 PK에 성별 및 체질랑지수(BMI)(14.5 ~ 53.5 kg/m<SUP>2</SUP>) 또는 체중(43 kg ~ 120 kg)이 임상적으로 유의한 영향을 준다는 근거는 없었다.
연령
이 약 120mg(권장용량의 1.5배)을 단회투여시 건강한 고령자(연령 범위 75~80세)에서 이 약 및 GFT1007의 AUC<SUB>inf</SUB>는 건강한 젊은 성인(연령 26~42세)에 비해 각각 23% 및 51% 높았다.
신장애 환자
이 약 120 mg(권장용량의 1.5배)을 단회투여시 신기능 정상 환자 대비 중증 신장애(eGFR < 15 mL/min/1.73 m2, MDRD)가 있으나 투석은 받지 않는 환자에서 이 약 전신 노출은 32% 저하하고, 이 약의 비결합분율은 21% 낮았다. GFT1007은 유의한 차이가 없었다.
간 장애 환자
이 약 120 mg(권장용량의 1.5배)을 단회투여시 간 기능 장애(Child ‑Pugh A, B, C)환자에서는 이 약 또는 GFT1007의 약동학에서 임상적으로 유의한 차이(평균 변화 < 30%)는 없었다. 단, 중증의 간 장애(Child ‑Pugh C) 환자에서 이 약 및 GFT1007의 비결합 분획이 각각 2배 및 2.6배로 유의하게 증가하였다.
5) 약물상호작용
(1) 이 약이 다른 약물의 PK에 미치는 영향
in vitro 시험
이 약, GFT1007 및 GFT3351은 CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 및 CYP3A4를 억제하지 않았다. 시간 의존적 CYP 억제는 관찰되지 않았다. 이 약과 GFT1007은 CYP1A2, CYP2B6 및 CYP3A4를 유도하지 않았다. GFT3351의 CYP 유도 가능성은 평가되지 않았다.
이 약은 임상적으로 관련된 농도에서 UGT1A1, 1A3, 1A4, 1A6, 1A9, 2B7, 2B10 및 2B15를 억제할 것으로 예상되지 않는다. GFT1007은 임상적으로 관련된 농도에서 UGT1A1, 1A3, 1A4, 1A9, 2B7, 2B10 및 2B15를 억제할 것으로 예상되지 않는다.
GFT1007은 UGT1A6을 억제했지만 UGT1A6 억제의 임상적 관련성은 알려져 있지 않다.
이 약은 담관염 배출 펌프(BSEP)와 유방암 저항성 단백질(BCRP)의 억제제이며, 이 약에 의한 BSEP와 BCRP 억제의 임상적 중요성은 알려져 있지 않다.
GFT3351은 다제내성 관련 단백질 2(MRP2) 및 MRP3의 억제제이며 GFT3351에 의한 MRP2 및 MRP3 억제의 임상적 중요성은 알려져 있지 않다.
이 약은 투과성 ‑당단백질/다제내성 단백질 1(P ‑gp/MDR1), 유기 음이온 수송 폴리펩티드 1B1(OATP1B1), 유기 양이온 수송체 1(OCT1), OCT2, 유기 음이온 수송체 1(OAT1), 다중약물 및 독소 압출 단백질 1(MATE1), MATE2 ‑K 및 OAT3 및 OATP1B3을 억제하지 않았다.
GFT1007은 OAT3, OATP1B3, BSEP, P ‑gp/MDR1, BCRP, OATP1B1, OCT1, OCT2, OAT1, MATE1 및 MATE2 ‑K를 억제하지 않았다. GFT3351은 BCRP, P ‑gp, OATP1B1, OATP1B3, OAT1, OAT2, OAT3, OCT1, OCT2, MATE1, MATE2 ‑K 및 BSEP를 억제하지 않았다.
임상 시험
와파린(CYP2C9 기질):
1일 1회 이 약 120 mg 투여의 항정상태에서 이 약 120 mg과 함께 와파린 15mg 단회 투여시 와파린 단독 투여에 비해 S ‑와파린과 R ‑와파린의 C<SUB>max</SUB> 및 AUC에서 임상적으로 유의한 차이가 관찰되지 않았으며, 국제표준화비율 (INR)에도 차이가 관찰되지 않았다.
심바스타틴(CYP3A4, OATP1B1 및 OATP1B3 기질):
1일 1회 이 약 80 mg 투여의 항정상태에서 이 약 80 mg과 함께 심바스타틴 20mg 단회투여시 심바스타틴의 활성대사체인 심바스타틴 β ‑히드록시산 C<SUB>max</SUB>는 26% 감소하고 AUC<SUB>inf</SUB>는 32% 감소했다. 심바스타틴 β ‑히드록시산 노출의 변화는 임상적으로 의미 있는 것으로 간주되지 않았다. 결과는 이 약이 약한 CYP3A4 유도제임을 나타낸다.
아토르바스타틴(CYP3A, OATP1B1 및 OATP1B3 기질):
1일 1회 이 약 180 mg 투여의 항정상태에서 이 약 180 mg과 함께 아토르바스타틴 40mg 단회투여시 아토르바스타틴 C<SUB>max</SUB>는 28% 감소하고 AUC<SUB>inf</SUB>는 12% 감소했다. 아토르바스타틴 노출의 변화는 임상적으로 의미 있는 것으로 간주되지 않았다.
시타글립틴(디펩티딜 펩티다제 ‑IV(DPP ‑IV) 억제제):
건강한 시험대상자에서 이 약 120mg과 1일 2회 시타글립틴 75mg 병용투여시 시타글립틴 단독 투여와 비교하여 혈장 포도당 및 글루카곤 유사 펩티드 ‑1(GLP ‑1)에 유의한 차이가 관찰되지 않았다. 해당 결과가 환자에게 관련이 있는지는 불분명하다.
(2) 이 약의 PK에 대한 다른 약물의 영향
in vitro 시험
이 약은 PTGR1뿐만 아니라 CYP2J2 및 UGT 효소(예: UGT1A3, UGT1A4 및 UGT2B7)의 기질이다. GFT1007은 CYP2C8 및 UGT 효소(예: UGT1A3 및 UGT2B7)의 기질이다.
이 약은 MRP2 및 BCRP의 기질이다. MRP2 또는 BCRP 억제제 병용의 잠재적 영향은 사람을 대상으로 연구되지 않았다. 따라서 임상적 중요성은 알려져 있지 않다. GFT1007은 BCRP나 MRP2의 기질이 아니다. 이 약 또는 GFT1007은 P ‑gp, OATP1B1, OATP1B3, OAT1, OAT3 및 OCT2의 기질이 아니다.
임상 시험
인도메타신(PTGR1 억제제):
5일간 1일 2회 인도메타신을 단독으로 투여한 후에 이 약 120mg을 인도메타신 75mg과 단회투여한 경우, 이 약과 GFT1007의 약동학(C<SUB>max</SUB> 및 AUC)에서 임상적으로 유의한 차이는 관찰되지 않았다.
6) 임상 시험(ELATIVE 시험) 정보
이 약의 유효성은 알칼리 인산 분해 효소(ALP) 감소에 근거하여 평가하였다, 생존률 개선 또는 간 보상 기전 상실 예방에 대해서는 평가되지 않았다. 해당 시험은 우르소데옥시콜산(UDCA)에 대한 반응이 부적절하거나 불내성을 가진 성인 원발성 담즙성 담관염(PBC) 환자 161명을 대상으로 한 다기관, 무작위배정, 이중맹검, 위약 대조 임상시험이다. 환자들은 이 약 80mg(108명) 또는 위약(53명)으로 무작위 배정되었으며, 최소 52주 동안 이 약 또는 위약을 1일 1회 투여받았다. 가능한 경우, 환자는 시험 전 복용한 UDCA 용량을 시험 기간 동안 계속 복용하였다. 시험에 알칼리 인산 분해 효소(ALP)가 ULN의 1.67배 이상이고, 총 빌리루빈(TB)이 ULN의 2배 이하인 환자가 포함되었다. 다른 간질환이 있거나 비대상성 간경화가 있는 환자는 제외하였다.
동 임상시험에 참여한 환자의 평균 연령은 57세(범위: 36, 76)세, 평균 체중은 70.8 (범위: 43, 134)kg이었다. 시험 모집단은 주로 여성(96%)과 백인(91%) 이었다. ALP 농도의 평균 기저값은 321.9(범위: 151, 1398) U/L이었으며, 환자의 39%는 ALP 농도의 평균 기저값이 ULN의 3배보다 높았다.
TB 농도 평균 기저값은 0.56(범위: 0.15, 1.76)mg/dL이었으며, 환자의 96%는 TB 농도 평균 기저값이 ULN 이하였다. ALT의 기저치 평균 농도는 50(범위: 11~188)U/L이었고 AST의 기저치 농도 평균값은 46(범위: 14~203)U/L이었다.
대부분의 환자(95%)는 UDCA와 병용하여 시험 치료(엘라피브라노 또는 위약)를 받았다. 이 약을 투여 받은 환자 중 6명(6%), 위약을 투여 받은 환자 중 2명(4%)은 UDCA를 견디지 못하여 시험 약물을 단독투여 받았다. 시험 시작 시점에서 이 약 투여 환자 중 12명(11%), 위약 투여 환자 중 8명(15%)은 다음의 기준 중 하나 이상을 충족하였다: 혈청 알부민 < 3.5g/dL, INR >1.3, TB > ULN의 1배, Fibroscan >16.9 kPa, 또는 간경화를 암시하는 병력 생검.
1차 평가변수는 52주차에 ULN의 1.67배 미만 ALP, ULN 이하 TB, ALP의 기저값 대비 15% 이상 감소로 정의한 생화학 반응이었다. ALP의 ULN은 남성의 경우 129 U/L, 여성의 경우 104 U/L로 정의되었다. TB에 대한 ULN은 1.20 mg/dL로 정의되었다. 주요 2차 평가변수는 52주차의 ALP 정상화(즉, ULN 이하의 ALP)였다.
[표 4]는 52주 차에 생화학 반응, 생화학 반응의 각 구성요소 및 ALP 정상화를 달성한 환자의 비율을 제시한다. 이 약은 52주 차에 위약에 비해 생화학 반응과 ALP 정상화에서 더 큰 개선을 보였다. 전체적으로, 환자의 96%는 TB의 기저값 농도가 ULN 이하였다. 따라서 52주 차에 ALP의 개선은 생화학 반응률의 주요 원인이었다.
[표 4] ELATIVE 시험에서 52주차에 생화학적 반응 및 ALP 정상화를 달성한 PBC 환자의 비율<SUP>a</SUP>
|
|
이 약
(N=108) |
위약
(N=53) |
투여 차이 %
(95% CI)e |
|
생화학 반응률, n(%)b |
55 (51) |
2 (4) |
47 (32, 57) |
|
생화학 반응의 각 구성요소 |
|
|
|
|
ALP < ULN의 1.67배, n(%), |
56 (52) |
5 (9) |
42 (27, 53) |
|
ALP 15% 이상 감소, n(%) |
81 (75) |
9 (17) |
58 (43, 69) |
|
TB ≤ ULN, n(%) |
92 (85) |
44 (83) |
2 (-9, 16) |
|
ALP 정상화, n(%)d |
16 (15) |
0 (0) |
15 (6, 23) |
<SUP>a</SUP> 52주차 평가 이전에 시험 약물을 조기에 중단했거나 구제 요법을 사용한 환자는 무반응자로 간주됨. 52주차에 자료가 누락된 다른 환자 2명의 경우, 이중맹검 투여 기간에 가장 인접한 평가를 사용함.
<SUP>b</SUP> 생화학 반응은 52주차에 ALP가 ULN의 1.67배 미만 및 TB가 ULN 이하 및 ALP가 기저값 대비 15% 이상 감소로 정의됨. 정확한 Cochran ‑Mantel ‑Haenszel(CMH) 테스트의 p 값은 <0.0001이었음.
<SUP>c</SUP> TB의 기저값 평균은 0.56mg/dL이었으며, 등록된 환자의 96%에서 ULN 이하이었음.
<SUP>d</SUP> 52주차 ALP의 정상화는 ALP가 ULN의 1배 이하로 정의됨. 정확한 CMH 테스트의 p ‑값은 0.0019이었음.
<SUP>e</SUP> 생화학반응과 그 구성요소: (1) ALP > ULN의 3배 또는 TB > ULN(예/아니요) 및 (2) 14일 기저치 평균 PBC 최악의 가려움증 수치평가척도 점수 4 이상(예/아니요)으로 계층화된 Newcombe 방법을 사용하여 계산되었음.
52주 동안의 ALP값 평균(95% 신뢰구간)은 아래 [그림1]과 같다. 4주부터 52주까지 이 약 투여군은 위약군에 비해 ALP가 낮은 경향을 보였다.
[그림1] ELATIVE 시험에서 52주동안 PBC 환자의 ALP 평균(+/ ‑ 95% 신뢰구간)
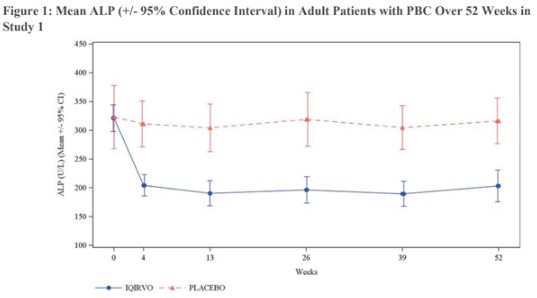
결측치 및 약물중단 후 데이터는 다중대체법을 사용해 보완되었다.
7) 비임상 시험정보
발암성
CD ‑1 마우스를 대상으로 한 2년간의 시험에서 이 약을 1, 3, 10 및 30 mg/kg/일의 용량(이 약과 GFT1007의 통합 AUC를 기준으로 한 남성 권장용량의 0.007~0.14배, 여성 권장 용량의 0.003~0.16배)으로 경구 투여시 암수 모두에서 간세포 종양(선종 또는 암종)이 발생하였다.
Sprague ‑Dawley 랫드를 대상으로 한 2년간의 시험에서, 이 약의 경구 투여시 수컷의 경우 10mg/kg/일 이상(이 약과 GFT1007의 합산 AUC를 기준으로 권장 용량의 0.36배), 암컷의 경우 30mg/kg/일(이 약과 GFT1007의 통합 AUC를 기준으로 권장 용량의 2.1배)에서 간세포 종양(선종 또는 암종)이 발생하였다. 수컷의 경우, 이 약은 30mg/kg/일(이 약과 GFT1007의 통합 AUC를 기준으로 권장 용량의 2.1배)에서 췌장 선포세포 선종과 고환 라이디히 세포 선종도 생성하였다.
마우스와 랫드의 간 종양은 예상되는 설치류 특이적 PPARα 관련 간 독성 및 관련 결과에 기인할 수 있다. 따라서 사람과의 관련성은 불확실하다.
돌연변이 유발성
이 약은 in vitro 박테리아 복귀돌연변이(Ames)분석, 랫드를 이용한 in vivo 소핵분석 및 in vivo Comet 분석에서 음성이었다. 이 약은 대사 활성화의 존재 유무와 관계없이 L5178Y tk+/ ‑ 마우스 림프종 세포에서 돌연변이를 유발하였으며, 이는 대사 활성화가 존재하는 경우 이 세포주에서 소핵의 형성을 유도하였다.
대사체인 GFT1007과 라세믹 GFT3351은 모두 in vitro 박테리아 복귀 돌연변이(Ames) 분석에서 음성이었다. GFT1007은 L5178Y tk+/ ‑ 마우스 림프종세포를 대상으로 한 in vitro 소핵분석에서 음성이었다. GFT3351은 사람 림프구를 대상으로 한 in vitro 소핵분석에서 음성이었다.
이 약, 주요 활성 대사체인 GFT1007 및 아실 글루쿠로니드 대사체인 라세미체 GFT3351에 대해 수행된 in vivo 및 in vitro 유전독성 분석의 포괄적인 시험에서 얻은 전체 데이터와 증거를 통해 모약물과 분석된 대사체가 유전독성 가능성을 가질 가능성이 없음을 나타낸다,
수태능 저하
이 약은 최대 100 mg/kg/일(이 약과 GFT1007의 AUC를 합산한 기준으로 여성 권장 용량의 5.9배, 남성 권장 용량의 7.4배)까지, 랫드의 수태능 또는 초기배 발생에 부작용은 없었다.
임신한 랫드에 기관 형성 기간 동안 이 약을 최대 300mg/kg/일(이 약과 GFT1007의 통합 AUC를 기준으로 권장용량의 15배) 경구투여시 배태자 발생에 영향은 관찰되지 않았다.
배태자 독성
임신한 토끼에 이 약을 최대 100 mg/kg/일 (기관형성 기간 동안 전신 노출(이 약과 GFT1007의 통합 AUC 값)은 인체 노출보다 낮음) 경구 투여시 배 ▪태자 발생에 부작용은 관찰되지 않았다. 이 약 300mg/kg/일의 투여에서는, 현저한 모체 독성, 배아 치사율 증가, 태아 체중 감소에 더하여, 낮은 태아 기형 발생률이 유발되었다. 100mg/kg/일에서는 원위 사지 뼈의 태아 골화 변화가 발생하였으며, 이는 모체에서 확인된 강한 독성의 징후(예, 체중 감소)와 관련이 있었다.
수유를 통한 기관 형성 기간 동안 암컷 랫드에서 이 약 10, 30, 또는 100 mg/kg/일을 경구투여하여 출생 전 ▪후 발생 연구가 수행되었다. 모든 용량에서 새끼 생존율 감소(100mg/kg/일에서 출생 후 1∼4일 동안, 10mg/kg/일 이상에서 출생 후 5∼21일 동안), 새끼 체중 감소(출생 후 1일차 최대 ‑28 %, 용량의존적), 꼬리부분의 청색/흑색 변색 및 신체적 지표 평가 및 기능 테스트를 기반으로 한 발달 지연이 나타났다. 발달 지연은 체중 감소가 원인일 가능성이 높다. 이 약과 GFT1007의 통합 AUC를 기준으로 권장 용량의 0.6배 이상을 모체에 노출한 경우 자손에 대한 부작용이 발생했다. 이 약 30 및 100mg/kg/일(이 약과 GFT1007의 통합 AUC를 기준으로 각각 권장용량의 1.3배 및 4.9배) 투여군에서 사산이 관찰되었다. 대동맥 혈전증 또는 장골 동맥 혈전증은 이 약 30 또는 100mg/kg/일로 투여받은 암컷의 사망한 새끼들에서 발견되었다. 생존한 성체 자손은 학습과 기억, 반사 발달, 또는 생식능력에 대하여 어떠한 영향도 미치지 않는 것으로 나타났다.
