사용상의 주의사항
1. 다음 환자에는 투여하지 말 것.
<P></P>1) 이 약 또는 이 약의 성분에 과민반응의 병력이 있는 환자
<P></P>2) 임부 및 수유부
<P></P>3) 이 약은 유당을 함유하고 있으므로, 갈락토오스 불내성(galactose intolerance), Lapp 유당분해효소결핍증(Lapp lactase deficiency) 또는 포도당 ‑갈락토오스 흡수장애(glucose ‑galactose malabsorption) 등의 유전적인 문제가 있는 환자에게는 투여하지 않는다.
<P></P>2. 다음 환자에는 신중히 투여할 것.
<P></P>1) 신장애 환자
<P></P>3. 약물이상반응
<P></P>성인 활동성 건선성 관절염 환자를 대상으로 한 4건의 유사한 디자인의 다기관, 무작위 배정, 이중 눈가림, 위약대조 3상 임상시험에서 1,945명의 환자들이 20mg씩 1일 2회 또는 30mg씩 1일 2회로 이 약을 투여 받았다. 또한 중등도에서 증증의 판상 건선 환자를 대상으로 한 2개의 유사한 디자인의 다기관, 무작위 배정, 이중 눈가림, 위약대조 3상 임상시험에서 1,184명 환자들이 30mg씩 1일 2회로 이 약을 투여 받았다. 과민반응은 이 약의 임상시험에서 드물게 관찰되었다.
<P></P>치료 후 발생한 이상사례 목록
<P></P>임상시험에서 치료군에 관계없이 2% 이상에서 관찰된 치료 후 발생한 이상사례 발생률을 아래의 표 2에 나열하였다. 각 빈도는 건선 또는 건선성 관절염의 3상 임상시험에서 이 약을 30mg씩 1일 2회 투여한 군에서 0 ‑16주 사이에 보고된 이상사례에 근거하고 있다. 가장 흔하게 보고된 치료 후 발생한 이상사례는 위장관계 관련이었으며, 중대한 이상사례 발생률은 위약군과 이약의 투여군 사이에서 유사하였다.
<P></P>표2. 3상 임상시험에서 2%이상에서 보고된 치료 후 발생한 이상사례 목록
<P></P>
<P></P>
|
이상사례(Preferred Term) |
위약
n (%) |
아프레밀라스트 30mg 1일 2회
n (%) |
|
설사 |
28 (6.7) |
186 (15.7) |
|
오심 |
28 (6.7) |
164 (13.9) |
|
상기도감염 |
27 (6.5) |
100 (8.4) |
|
두통 |
24 (3.6) |
77 (7.9) |
|
비인두염 |
29 (6.9) |
89 (7.5) |
|
긴장성 두통 |
14 (3.3) |
85 (7.2) |
|
구토 |
7 (1.7) |
39 (3.3) |
|
피로 |
6 (1.4) |
32 (2.7) |
|
소화불량 |
4 (1.0) |
31 (2.6) |
|
고혈압 |
15 (2.2) |
25 (2.6) |
|
식욕 감소 |
4 (1.0) |
28 (2.4) |
|
관절통 |
7 (1.7) |
25 (2.1) |
|
요통(등통증) |
4 (1.0) |
25 (2.1) |
|
편두통 |
4 (1.0) |
25 (2.1) |
|
부비강염 |
6 (1.4) |
25 (2.1) |
|
복부 불편감 |
6 (1.4) |
24 (2.0) |
|
빈번한 장 운동 |
1 (0.2) |
24 (2.0) |
|
위장염 |
9 (2.2) |
20 (1.7) |
|
요로감염 |
9 (2.2) |
17 (1.4) |
|
건선 |
13 (3.1) |
10 (0.8) |
약물이상반응 목록
<P></P>이 약으로 치료받은 환자에서 관찰된 약물이상반응들을 기관분류 (system organ class, SOC) 및 빈도로 나열하였고, 각각의 기관분류 및 빈도군 내에서 중대성이 감소하는 순서로 제시되어 있다.
<P></P>약물이상반응은 임상 개발단계 및 시판 후 경험의 자료를 근거하였다. 활동성 건선성 관절염 환자를 대상으로 한 3상 임상시험들(n=1,945) 또는 건선 환자를 대상으로 한 3상 임상시험들(n=1,184)에서 이 약의 투여군으로부터 약물이상반응 빈도가 보고되었다. 두 집단 모두에서 가장 높은 빈도로 발생한 약물이상반응은 아래의 표3과 같다. 빈도는 매우 흔함 ( ≧1/10), 흔함 ( ≧1/100 이고 <1/10), 흔하지 않음 ( ≧1/1,000 이고 <1/100), 드물게 : ( ≧1/10,000 이고 < 1/1,000), 알려지지 않음(활용할 수 있는 자료로부터는 추정할 수 없다.)로 정의한다.
<P></P>표3. 건선 및 건선성 관절염의 3상 임상시험에서의 약물이상반응 요약
<P></P>
<P></P>
|
기관계 |
빈도 |
약물이상반응 |
|
위장관 장애 |
매우 흔함 |
설사 |
| 오심 |
|
흔함 |
구토 |
| 빈번한 장 운동 |
| 상복부통 |
| 위식도 역류 질환
|
| 소화불량 |
| 흔하지 않음 |
위장관 출혈 |
|
전신 및 투여부위 장애 |
흔함 |
피로 |
|
면역계 장애 |
흔하지 않음 |
과민증 |
|
감염 및 감염증 |
흔함 |
기관지염 |
| 상기도 감염 |
| 비인두염 |
|
검사수치 |
흔하지 않음 |
체중감소 |
|
대사 및 영양 장애 |
흔함 |
식욕감소 |
|
근골격계 및 결합조직 |
흔함 |
요통(등통증) |
|
신경계 장애 |
흔함 |
편두통 |
| 긴장성 두통 |
| 두통 |
|
정신계 장애 |
흔함 |
불면증, 우울증 |
| 흔하지 않음 |
자살 생각 및 행동 |
|
호흡기, 흉부, 종격동 장애 |
흔함 |
기침 |
|
피부 및 피하 조직 |
흔하지 않음 |
발진, 두드러기 |
| 알려지지 않음 |
혈관부종 |
3상 임상시험에서 가장 흔하게 보고된 약물이상 반응은 설사(15.7%), 오심(13.9%)을 포함하는 위장관 장애였다. 위장관 약물이상반응은 대부분 경증에서 중등증이었고, 중증의 설사가 환자의 0.3%, 중증의 오심이 환자의 0.3%에서 보였다. 약물이상반응의 대부분은 투약 후 첫 2주 안에 발생하였으며, 4주 내에 해결되었다. 다른 가장 일반적으로 보고된 약물이상반응에는 상기도 감염(8.4%), 두통(7.9%)과 긴장성 두통(7.2%)이 포함되며 대체적으로 대부분의 약물이상반응은 경증에서 중등증이었다. 치료 처음 16주 동안에 치료 중단을 초래한 가장 흔한 약물이상반응은 설사(1.7%), 오심(1.5%)이었다.
<P></P>선별된 약물이상반응에 대한 기술
<P></P>1) 체중감소: 임상시험에서 환자의 체중이 주기적으로 측정되었다. 이 약으로 최대 52주 동안 치료 받은 환자군에서 관찰된 평균 체중 감소는 1.99kg이었다. 이 약 투약 환자 중 14.3%에서 5 ‑10%의 체중 감소, 이 약 투약 환자 중 5.7%에서 10% 이상의 체중 감소를 보였다. 체중감소로 인해 뚜렷한 임상적 결과를 보인 환자는 없었다. 이 약 투여 환자 중 0.1%만 체중 감소 약물이상반응으로 투약을 중단하였다. 체중이 베이스라인보다 5%이상 감소한 환자는 남성보다 여성에게서 더 빈번하게 관찰되었다.
<P></P>2) 우울증
<P></P>건선성 관절염에 대한 3상 임상시험에서 0 ‑16주 동안 이 약 투여군과 위약군에서 우울증 또는 우울한 기분이 각각 0.9%(18/1945), 0.7%(5/671)로 보고되었다. 이 약 투여군의 0.1%(2/1945)가 우울증 또는 우울한 기분으로 인해 투약을 중단하였고, 위약군에서는 중단사례가 없었다. 중대한 것으로 보고된 우울증은 이 약 투여군에서 0.2%(3/1945)이었으나, 위약군에서는 없었다. 자살 생각이나 행동 등의 사례는 이 약 투여군에서 0.2%(3/1945)이었으나, 위약군에서는 없었다. 임상시험에서 위약군에서 2명이 자살을 시도 하였으나. 이 약의 투여군에서는 없었다.
<P></P>건선에 대한 3상 임상시험에서 0 ‑16주 동안 이 약 투여군에서 1.2%(14/1184). 위약군에서 0.5%(2/418)에서 우울증이 보고되었다. 이 약 투여군의 0.1%(1/1184)가 우울증으로 인해 투약을 중단하였고, 위약군에서는 중단사례가 없었다. 중대한 것으로 보고된 우울증은 이 약 투여군에서 0.1%(1/1945)이었으나, 위약군에서는 없었다. 자살 행동은 이 약 투여군에서 0.1%(1/1184). 위약군에서 0.2%(1/418)에서 발생하였다. 임상시험에서 자살시도는 이 약의 투여군과 위약군에서 각각 1명씩 발생하였다.
<P></P>4. 일반적 주의
<P></P>1) 설사, 오심 및 구토: 이 약의 투여와 관련하여 중증의 설사, 오심 및 구토에 대한 시판 후 보고가 있었다. 대부분 치료 첫 주에 발생하였고, 일부 환자들은 입원하였다. 65세 이상의 환자들은 합병증의 위험이 더 높을 수 있다. 만약 중증의 설사, 오심 및 구토가 발생한다면 이 약의 투여 중단이 필요할 수 있다.
<P></P>2) 체중감소: 일부 환자에서 이 약의 투여는 체중감소와 관련이 있으므로, 주기적으로 환자의 체중을 모니터링한다. 만약 원인을 알 수 없거나 임상적으로 유의한 체중 감소가 나타날 경우, 체중감소를 평가하고 이 약의 투여 중단을 고려해야 한다. (3. 이상반응 참조)
<P></P>3) 우울증: 이 약의 투여는 불면증과 우울증 발생 증가와 관련이 있다. 환자에게 우울증 및/또는 자살 생각 또는 자살 행동을 한 이력이 있는 환자에게 이 약을 투여하기 전에 의료진은 이와 같은 환자에서 이 약 치료의 유익과 위험을 신중히 따져보아야 한다. (3. 이상반응 참조)
<P></P>환자, 환자의 보호자 및 가족에게 우울증, 자살 생각 또는 기타 기분 변화의 발생 또는 악화에 대해 주의할 필요가 있으며 그러한 변화가 발생하면 의료진에게 알리도록 안내한다. 그러한 사례가 발생할 경우 의료진은 이 약의 투여를 지속하는 것에 대한 위험성과 유익성을 신중히 고려해야 한다.
<P></P>5. 상호작용
<P></P>1) 건선성 관절염 환자에서 이 약과 메토트렉세이트(methotrexate) 간에 약동학적 약물 상호작용은 없었다. 따라서 이 약은 메토트렉세이트와 병용 투여할 수 있다.
<P></P>2) 이 약과 에티닐에스트라디올(ethinyl estradiol) 및 노르게스티메이트(norgestimate) 함유 경구 피임제 간에 약동학적 약물 상호작용은 없었다. 따라서 이 약은 경구 피임제와 병용 투여할 수 있다.
<P></P>3) 강력한 CYP3A4 효소 유도제(예: 리팜피신, 페노바르비탈, 카르바마제핀, 페니토인, St. John’s Wort)와 이 약의 병용투여 시, 전신 노출이 감소되어 임상적 반응을 감소시킬 수 있다. 여러 용량의 리팜피신과 이 약의 병용 투여 시 이 약의 농도 ‑시간 곡선하 면적(AUC)과 최대 혈청농도(C <SUB>max </SUB>)가 각각 72%와 43% 감소되었다. 이 약과 강력한 CYP3A4 효소 유도제와의 병용투여는 권장되지 않는다.
<P></P>4) 케토코나졸(ketoconazole)과의 병용투여로 이 약의 농도 ‑시간 곡선하 면적(AUC)과 최대 혈청농도(C <SUB>max </SUB>)가 각각 36%와 5% 감소되었으나, 임상적으로 유의미하지 않아 이 약은 케토코나졸과 같은 유력한 CYP3A4 억제제와 병용 투여할 수 있다.
<P></P>6. 임부 및 수유부에 대한 투여
<P></P>1) 임부: 임신한 여성을 대상으로 한 이 약의 적절하고 잘 통제된 임상시험은 없다. 이 약은 임신한 여성에게 투여해서는 안되며, 임신을 시도 중인 여성에게도 투여해서는 안된다.
<P></P>임신에 대한 이 약의 영향으로는 현재 인체 사용 최고 권장용량보다 높은 용량 투여 시 마우스 및 원숭이에서 배태자 소실, 마우스에서 태아 체중 감소 및 골화 지연 등이 있다. 동물 실험의 경우 노출이 임상 노출의 1.3배였을 때는 그러한 영향이 관찰되지 않았다.
<P></P>2) 수유부: 마우스의 유즙에서 이 약이 검출되었다. 이 약 또는 그 대사체가 사람의 모유로 분비되는지 여부는 알려지지 않았으므로, 수유 중에는 이 약을 투여하지 않아야 한다.
<P></P>3) 가임여성: 임신 여성은 투여 시작 전에 배제되어야 하며, 가임기 여성은 투여 중 임신을 방지하기 위해 효과적인 피임법을 사용해야 한다.
<P></P>4) 생식능력: 인체를 대상으로 한 생식능력에의 영향에 관한 자료는 없다. 마우스의 수컷에서 50mg/kg/day(임상 노출의 3배)까지 경구 투여하였을 때 부정적이 영향이 나타나지 않았다. 암컷에서의 생식능력과 배태자 발달 독성 연구에서, 20mg/kg/day 이상에서 발정주기의 연장과 임신까지의 기간 증가가 관찰되었다. 그러나 모든 마우스가 짝짓기를 하였으며, 임신 성공률에는 영향을 주지 않았다. 임상 노출과 같은 10mg/kg/day까지 투여 시 암컷 생식능력에 대한 부정적인 영향은 관찰되지 않았다.
<P></P>7. 소아에 대한 투여
<P></P>이 약은 소아 환자에서 안전성 ◦유효성이 확립되지 않았다.
<P></P>8. 고령자에 대한 투여
<P></P>임상시험에서 65세 이상과 65세 미만 환자에서의 안전성 ◦차이가 나타나지 않았다. 고령자에 대한 용량조절은 필요하지 않다.
<P></P>9. 운전 및 기계 사용 능력에 대한 영향
<P></P>이 약의 운전 및 기계 사용 능력에 대한 영향을 평가한 연구는 없다.
<P></P>10. 과량투여시의 처치
<P></P>1) 건강한 임상시험 참여자에게 이 약을 1일 최대 100 mg(1일 2회, 1회 50mg) 4.5일까지 투여하였을 때 용량 제한 독성이 나타나지 않았다.
<P></P>2) 과량 투여 시 증상치료와 대증요법을 통해 관리한다.
<P></P>11. 보관 및 취급상의 주의사항
<P></P>1) 어린이의 손이 닿지 않는 곳에 보관한다.
<P></P>2) 의약품을 원래 용기에서 꺼내어 다른 용기에 보관하는 것은 의약품 오용에 의한 사고 발생이나 의약품 품질 저하의 원인이 될 수 있으므로 원래의 용기에 넣고 꼭 닫아 보관한다.
<P></P>12. 전문가를 위한 정보
<P></P>1) 약리작용
<P></P>경구용 포스포디에스테라제4(PDE4) 저해제인 아프레밀라스트는 세포 내 작용을 통해 전염증(pro ‑inflammatory) 및 항염증성(anti ‑inflammatory) 매개체의 네트워크를 조절한다. PDE4는 환형아데노신 1인산(cyclic adenosine monophosphate, cAMP)에 특이적이며 염증성 세포 내에서 우세하게 나타나는 PDE이다. PDE4 저해는 세포 내 cAMP 농도를 상승시켜 TNF ‑α, IL ‑23, IL ‑17 및 기타 염증성 사이토카인을 조정함으로써 염증 반응을 하향 조절한다. 또한 cAMP는 IL ‑10과 같은 항염증 사이토카인의 농도도 조절한다. 이러한 전염증성 및 항염증성 매개체는 건선성 관절염 및 건선 발생의 원인이다.
<P></P>2) 약동학적 정보
<P></P>약물동태학적 특성
<P></P>흡수
<P></P>이 약 의 절대 경구 생체이용률은 약 73%로서 양호하게 흡수되며 최고 혈장농도(Cmax) 도달시간(tmax)중앙값은 약 2.5시간이다. 이 약은 선형적 약물동태학을 보여, 전신 노출량은 1일 용량범위 10 ‑100 mg에서 용량 ‑비례적 증가를 나타낸다. 이 약을 1일 1회 투여할 때의 축적은 최소로서, 1일 2회 요법에서는 건강한 시험대상자에서 약 53%, 건선 환자에서 68% 축적을 보인다. 음식과 함께 투여 시, 생체이용률은 변하지 않으므로 이 약은 음식과 함께 또는 음식 없이 투여할 수 있다.
<P></P>분포
<P></P>이 약의 인간 혈장 단백결합률은 약 68%이다. 평균 겉보기 분포용적(Vd)은 87L로서, 혈관 외 분포의 존재를 의미한다.
<P></P>대사
<P></P>이 약은 산화, 가수분해 및 포합 등과 같은 CYP매개 및 비CYP매개 경로 모두에 의해 광범위하게 대사되며 이는 단일 소실경로의 억제가 현저한 약물 상호작용을 초래할 가능성이 거의 없음을 시사한다. 이 약의 산화적 대사는 주로 CYP3A4에 의해 매개되고 CYP1A2와 CYP2A6가 경미하게 기여한다. 이 약 경구 투여 후, 주요 순환성분은 아프레밀라스트이다. 이 약은 광범위한 대사를 겪은 후 투여된 모약물의 각각 3%와 7%만이 소변과 대변에서 회수된다. 주요한 비활성 순환 대사체는 M12(glucuronide conjugate of O ‑demethylated apremilast)이다. 이 약이 CYP3A4의 기질인 점과 일치하여, 이 약 노출량은 강력한 CYP3A4 유도제인 리팜피신과의 병용투여로 인해 감소한다.
<P></P>In vitro에서 이 약은 CYP효소계의 저해제 또는 유도제가 아니다. 따라서 CYP효소계의 기질과 이 약을 병용 투여하는 경우, CYP효소계에 의해 대사되는 활성 성분의 소실과 노출에 영향을 미칠 가능성은 거의 없다.
<P></P>In vitro에서 이 약은 P ‑당단백의 기질이고 약한 저해제이다(IC50>50μM). 그러나 P ‑당단백에 의해 매개되는 임상적으로 유의한 약물 상호작용은 예상되지 않는다.
<P></P>In vitro에서 이 약은 유기음이온 수송체(OAT)1 및 OAT3, 유기양이온 수송체(OCT)2, 유기음이온 수송폴리펩티드(OATP)1B1 및 OATP1B3, 또는 유방암 내성단백질(BCRP)에 거의 아무런 저해효과도 가지지 않으며(IC50>10μM), 이들 수송체의 기질도 아니다. 따라서 이러한 수송체들의 기질이나 저해제인 약물과 이 약을 병용 투여하는 경우, 임상적으로 유의한 약물 상호작용의 가능성은 거의 없다.
<P></P>소실
<P></P>건강한 시험대상자에서 이 약의 혈장 청소율은 평균 약 10L/hr이고 말단 소실반감기는 약 9시간이다. 남성에 비해 여성에서 이 약의 청소율이 약 30% 감소되었다. 여성 환자에 대한 용량 조정은 필요하지 않다. 방사선으로 표지된 이 약의 경구 투여 후, 방사선활성의 약 58%와 39%는 각각 소변과 대변에서 회수되었고 방사선 투여량의 약 3%와 7%는 각각 소변과 대변에서 아프레밀라스트로 회수되었다.
<P></P>고령 환자
<P></P>이 약은 젊은 연령 및 고령의 건강한 시험대상자에서 연구되었다. 고령(65 ‑85세) 시험대상자에서의 노출은 젊은(18 ‑55세) 시험대상자와 비교 시, 이 약의 AUC는 약 13% 더 높고 Cmax는 약 6% 더 높았다.
<P></P>신장애 환자
<P></P>중증 신장애 환자 (eGFR < 30mL/min/1.73m2 또는 CLcr < 30mL/min)에서는 이 약 용량을 1일 1회 30mg으로 감량한다. 이 약 30mg이 단회 투여되었던 8명의 중증 신장애 시험대상자에서, 이 약의 AUC와 Cmax는 각각 89%와 42% 증가하였다.
<P></P>간장애 환자
<P></P>중등도 또는 중증 간 장애는 아프레밀라스트 및 주요 대사체인 M12의 약물동태학에 영향을 미치지 않는다. 간장애 환자에 대한 용량 조절은 요구되지 않는다.
<P></P>3) 임상시험 정보
<P></P>건선성 관절염
<P></P>이 약의 안전성과 유효성은 저분자 또는 생물학적 항류마티스제제(disease modifying anti ‑rheumatic drug, DMARD)를 이용한 과거 치료에도 불구하고 활동성 건선성 관절염(3개 이상의 부종관절 및 3개 이상의 압통관절)이 있는 성인 환자를 대상으로 한 유사한 디자인의 다기관, 무작위배정, 이중 ‑눈가림, 위약 ‑대조 임상시험 3개(임상시험 PALACE 1, PALACE 2, PALACE 3)에서 평가되었다. 총 1493명의 환자가 무작위 배정되어 위약, 이 약 20mg 또는 30mg을 1일 2회 경구로 투여받았다.
<P></P>이 시험들에 참여한 환자들은 적어도 6개월 이상의 건선성 관절염 진단 기간을 보였으며, PALACE 3 시험에서는 1개의 입증된 건선 피부병변(최소 2cm 직경)이 요구되었다. 이 약은 단독(34.8%) 또는 안정 용량의 저분자 DMARD와 병용(65.2%) 투여되었다. 환자들은 다음 중 하나 이상의 약물을 병용투여 받았다: 메토트렉세이트(MTX, ≦ 25mg/week, 54.5%), 설파살라진(SSZ, ≦ 2g/day, 9.0%), 레플루노미드(LEF; ≦ 20mg/day, 7.4%). , 저용량 경구 코르티코스테로이드(프레드니손 10mg/일 또는 동등 수준), 및/또는 비스테로이드성 소염진통제(NSAIDs). 3개의 시험에는 각 하위 유형의 건선성 관절염을 가진 환자들이 등록되었고 대칭적 다발성관절염(62.0%), 비대칭적 소수관절염(26.9%), 원위지절간 관절염(6.2%), 절단관절염(2.7%), 우세성척추염(2.1%) 등을 포함하였다. 기존의 골부착부병증(63%) 또는 기존의 지염(42%)을 동반한 환자가 등록되었다. 환자 중 총 76.4%는 과거에 저분자 DMARD만을 투여하였고 22.4%는 과거에 생물학적 DMARD를 투여하였으며 이 중 7.8%는 과거 투여된 생물학적 DMARD에서 치료 실패를 경험하였다. 건선성 관절염의 유병기간 중앙값은 5년이었다.
<P></P>시험 디자인에 따르면, 제16주에 압통관절 및 부종관절 중 적어도 20%가 개선되지 않은 환자들을 비반응자로 정의하였다. 비반응자로 간주된 위약군 환자들은 이 약 20mg 1일 2회 또는 30mg 1일 2회 투여군에 1:1 비율의 눈가림 방식으로 다시 무작위 배정되었다. 제24주에서 남아있는 모든 위약군 환자들은 이 약 20mg 또는 30mg 1일 2회 투여군으로 전환되었다. 일차 평가변수는 제16주에 미국류마티스학회(American College of Rheumatology, ACR) 20 반응을 달성한 환자의 백분율이었다.
<P></P>ACR 20 반응기준으로 평가한 결과, 제16주에 이 약 투여는 위약에 비해 유의한 건선성 관절염의 징후 및 증상의 개선을 초래하였다. 제16주에 이 약 30mg 1일 2회 투여군 기준, 임상시험 PALACE 1, PALACE 2, PALACE 3에서 ACR 20/50/70 반응을 보인 환자 및 임상시험 PALACE 1, PALACE 2, PALACE 3의 통합데이터에서 ACR 20/50/70 반응을 보인 환자를 표 4에 제시하였다. ACR 20/50/70 반응은 제24주에도 지속되었다.
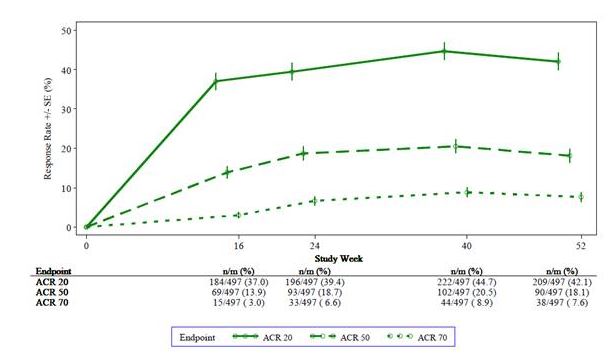
<P></P>임상시험 PALACE 1, PALACE 2, PALACE 3의 통합데이터에서 처음부터 이 약 30mg 1일 2회 투여군에 무작위 배정된 환자에서의 ACR 20/50/70 반응률은 제52주까지 지속되었다(그림 1).
<P></P>표 4. 각 임상시험에서 제 16주의 ACR 반응 및 3개 시험의 통합데이터에서 ACR 반응 환자의 비율
<P></P>
<P></P>
| |
PALACE 1 |
PALACE 2 |
PALACE 3 |
통합 |
|
Na |
위약
+/- DMARDs N=168 |
아프레밀라스트
30mg 1일2회
+/- DMARDs N=168 |
위약
+/- DMARDs N=159 |
아프레밀라스트
30mg 1일2회
+/- DMARDs N=162 |
위약
+/- DMARDs N=169 |
아프레밀라스트
30mg 1일2회
+/- DMARDsN=167 |
위약
+/- DMARDsN=496 |
아프레밀라스트
30mg 1일2회
+/- DMARDs N=497 |
|
ACR 20a |
|
|
|
|
|
|
|
|
|
16주 |
19.0% |
38.1%** |
18.9% |
32.1%* |
18.3% |
40.7%** |
18.8% |
37.0%** |
|
ACR 50 |
|
|
|
|
|
|
|
|
|
16주 |
6.0% |
16.1%* |
5.0% |
10.5% |
8.3% |
15.0% |
6.5% |
13.9%** |
|
ACR 70 |
|
|
|
|
|
|
|
|
|
16주 |
1.2% |
4.2% |
0.6% |
1.2% |
2.4% |
3.6% |
1.4% |
3.0% |
<SUP>* </SUP>p ≦ 0.01 아프레밀라스트 vs. 위약
<P></P> <SUP>** </SUP>p ≦ 0.001 아프레밀라스트 vs. 위약
<P></P>N <SUP>a </SUP> : 무작위 배정되어 치료받은 환자 수
<P></P>그림 1 임상시험 PALACE 1, PALACE 2, PALACE 3의 통합분석에서 제52주까지 반응이 지속된 ACR 20/50/70 반응자의 비율 (NRI <SUP>* </SUP>)
<P></P>
<P></P>
<P></P>
<P></P>* NRI: 비반응자 대체법(None responder imputation). 조기탈락한 환자 또는 충분한 평가자료가 확보되지 못한 환자는 비반응자로 간주함
<P></P>이 약 30mg 1일 2회 투여군에 처음부터 무작위 배정된 환자 497명 중, 제52주에 375명(75%)의 환자가 이 치료를 지속하고 있었다. 이들 환자에서 제52주의 ACR 20/50/70 반응률은 각각 57%, 25%, 11%였다.
<P></P>아프레밀라스트 투여군에서 관찰된 반응률은 메토트렉세이트를 포함하여 DMARD를 병용투여한 환자와 병용투여 하지 않은 환자에서 유사하였다. 아프레밀라스트 투여 환자 중 과거에 DMARD 또는 생물학적 제제를 투여한 환자에서는 위약을 투여한 환자에 비해 제16주에서의 ACR20 반응률이 높았다.
<P></P>원위지절간 관절염을 포함하여 하위유형에 상관없이 ACR 반응률은 유사하게 나타났다. 절단관절염 및 우세성척추염 하위 유형을 가진 환자 수는 너무 작아서 의미 있는 평가가 불가능하였다.
<P></P>임상시험 PALACE 1, PALACE 2, PALACE 3에서 제16주에 질병활성척도 28 C ‑반응성 단백질(Disease Activity Scale 28 C ‑reactive protein, DAS28 CRP)의 개선 및 건선성 관절염 보정 반응기준(PsARC)을 달성한 환자 비율은 위약군에 비해 이 약 투여군에서 더 높았다. (명목상 p ‑value는 각각 p <0.0004, p ≦0.0017). 이러한 개선은 제24주까지 지속되었다. 시험 시작 시에 무작위 배정된 이 약 투여군을 유지한 환자의 경우, DAS28 CRP 점수와 PsARC 반응률은 제52주까지 유지되었다.
<P></P>제16주 및 제24주의 이 약 투여군에서는 건선성 관절염의 말초활성 특성을 나타내는 파라미터(예: 관절부종 수, 통증/압통관절 수, 지염 및 착부염)의 개선과 건선의 피부 징후 개선이 관찰되었다. 시험 시작 시에 무작위 배정된 이 약 투여군을 유지한 환자의 경우, 이러한 개선은 제52주까지 지속되었다.
<P></P>신체기능 및 건강 관련 삶의 질
<P></P>임상시험 PALACE 1, PALACE 2, PALACE 3과 이들 시험의 통합분석에서 제16주의 건강평가설문지의 장애지수(HAQ ‑DI)를 베이스라인과 비교한 결과, 이 약 투여군은 위약군에 비해 신체기능에 대해 통계적으로 유의한 개선을 입증하였다. HAQ ‑DI 점수의 개선은 제24주에도 유지되었다.
<P></P>임상시험 PALACE 1, PALACE 2, PALACE 3의 공개표지 단계 결과의 통합분석에 의하면, 공개 연장시험 통합분석 결과, 이 약 30mg 1일 2회군에 처음부터 무작위 배정된 환자의 경우, 제52주의 베이스라인 대비 HAQ ‑DI 점수 변화는 ‑0.333이었다.
<P></P>임상시험 PALACE 1, PALACE 2, PALACE 3의 제16주 및 제24주에 요약형 건강설문 2판(Short Form Health Survey version 2, SF ‑36v2)의 신체기능(PF) 영역의 베이스라인 대비 변화와 만성질병 치료의 기능평가 ‑피로감(Functional Assessment of Chronic Illness Therapy ‑Fatigue, FACIT ‑ fatigue) 점수의 베이스라인 대비 변화로 측정한 결과, 이 약 투여군은 위약군에 비해 건강관련 삶의 질에서 유의한 개선을 입증하였다. 시험 시작 시에 최초 무작위 배정된 이 약 투여군을 유지한 환자에서는 신체기능과 FACIT ‑fatigue의 개선이 제52주까지 유지되었다.
<P></P>건선
<P></P>이 약의 안전성과 유효성은 2개의 다기관, 무작위배정, 이중 눈가림, 위약대조 임상시험(임상시험 ESTEEM 1, ESTEEM 2)에서 평가되었으며 이 시험에는 중등도 내지 중증의 판상 건선 환자로서 체표면적(body surface area, BSA)의 건선 침범비율이 10% 이상이고 건선면적 및 중증도 지수(Psoriasis Area and Severity Index, PASI) 점수가 12 이상이며 sPGA (static Physician Global Assessment)가 3 이상(중등도 또는 중증)인 동시에 광선요법 또는 전신요법의 대상이 되는 환자 총 1,257명이 등록되었다.
<P></P>이 시험들은 제32주까지는 유사한 설계를 보였다. 두 시험 모두에서, 환자는 이 약 30mg 1일 2회 또는 위약군에 16주 동안 2:1 비율로 무작위 배정되었고(위약 대조 기간) 제16 ‑32주 기간에는 모든 환자에게 이 약 30mg가 1일 2회로 투여되었다(유지 기간). ‘무작위배정치료 중단기간’(제32 ‑52주) 동안, 최초에 이 약 투여군에 무작위 배정되었고 PASI 점수가 적어도 75% 감소하였거나(PASI ‑75)(ESTEEM 1), PASI 점수가 최소 50% 감소한(PASI ‑50)(ESTEEM 2) 환자들은 제32주에 위약군 또는 이 약 30mg 1일 2회 투여군에 다시 무작위 배정되었다. 위약군에 다시 무작위 배정된 환자로서 제32주에 베이스라인 대비, PASI ‑75 반응을 소실하거나(ESTEEM 1) PASI 개선의 50%를 소실한 환자(ESTEEM 2)들은 이 약 30mg을 1일 2회로 투여받았다. 제32주까지 지정된 PASI 반응을 달성하지 못했거나 최초에 위약군에 무작위 배정된 환자들은 제52주까지 이 약 투여를 지속하였다. 시험 전체기간 동안, 얼굴, 겨드랑이 및 서혜부에 대한 저함량 코르티코스테로이드 외용제의 사용 및 콜타르(coal tar) 샴푸 및/또는 살리실산 두피제제의 사용은 허용되었다. 또한 제32주에 ESTEEM 1 시험에서 PASI ‑75 반응을 달성하지 못했거나 ESTEEM 2 시험에서 PASI ‑50 반응을 달성하지 못한 환자들은 이 약 30mg 1일 2회 치료에 추가하여 외용 건선치료제 및/또는 광선요법을 사용할 수 있었다.
<P></P>두 시험 모두에서 일차 평가변수는 제16주에 PASI ‑75반응을 달성한 환자 비율이었다. 주요 이차 평가변수는 제16주에 sPGA 점수가 깨끗함(0점) 또는 거의 깨끗함(1점)인 환자 비율이었다.
<P></P>베이스라인 평균 PASI 점수는 19.07 (중앙값 16.80), 베이스라인에서 sPGA 점수가 3점(중등도) 및 4점(중증)인 환자의 비율은 각각 70.0%와 29.8%였으며 베이스라인의 평균 체표면적 침범비율은 25.19% (중앙값 21.0%)이었다. 전체 환자 중 대략 30%는 건선 치료를 위해 과거 광선요법을 받았고 54%는 과거 통상적 전신요법 및/또는 생물학적 요법을 받은 적이 있었으며(치료실패도 포함), 베이스라인 기준으로 37%는 과거의 통상적 전신요법을, 30%는 과거 생물학적 요법을 받고 있었다. 전체 중 약 1/3은 과거 광선요법, 통상적 전신요법 또는 생물학적 요법을 받은 적이 없었다. 환자 중 총 18%는 건선성 관절염 병력을 보유하였다.
<P></P>아래 표 5는 PASI ‑50, ‑75, ‑90 반응을 달성한 환자 및 sPGA 점수 깨끗함(0점) 또는 거의 깨끗함(1점)을 달성한 환자 비율을 제시하고 있다. 제16주에 PASI ‑75 반응을 보인 환자 비율에 따르면, 이 약 투여는 중등도 내지 중증의 판상 건선 환자에서 위약에 비해 유의한 개선을 입증하였다. 또한 제16주의 sPGA, PASI ‑50, PASI ‑90 반응으로 평가한 임상적 개선도 증명되었다. 추가로 이 약은 소양감, 손발톱 질병, 두피 침범 및 삶의 질 척도를 포함한 다수의 건선 징후 전반에 걸쳐 치료적 혜택을 가짐이 입증되었다.
<P></P>표 5. 임상시험 ESTEEM 1과 ESTEEM 2에서 제16주의 임상적 반응(FAS <SUP>a </SUP>, LOCF <SUP>b </SUP>)
<P></P>
<P></P>
| |
ESTEEM 1 |
ESTEEM 2 |
| |
위약 |
이 약*
30 mg 1일2회 |
Placebo |
이 약*
30 mg 1일2회 |
|
N |
282 |
562 |
137 |
274 |
|
PASIc 75, n(%) |
15 (5.3) |
186 (33.1) |
8 (5.8) |
79 (28.8) |
|
sPGAd 깨끗함 또는 거의 깨끗함
n(%) |
11 (3.9) |
122 (21.7) |
6 (4.4) |
56 (20.4) |
|
PASI 50, n(%) |
48 (17.0) |
330 (58.7) |
27 (19.7) |
152 (55.5) |
|
PASI 90, n(%) |
1 (0.4) |
55 (9.8) |
2 (1.5) |
24 (8.8) |
|
체표면적 변화비율e(%),
mean±SD |
- 6.9 ± 38.95 |
- 47.8 ± 38.48 |
- 6.1 ±47.57 |
-48.4 ± 40.78 |
|
소양감 변화 VASf(mm),
mean±SD |
- 7.3 ± 27.08 |
- 31.5 ± 32.43 |
- 12.2 ±30.94 |
- 33.5 ±35.46 |
|
DLQIg 변화
mean± SD |
- 2.1 ± 5.69 |
- 6.6 ± 6.66 |
-2.8 ±7.22 |
-6.7 ± 6.95 |
|
SF-36 MCSh 변화
mean±SD |
- 1.02 ± 9.161 |
2.39 ± 9.504 |
0.00 ±10.498 |
2.58 ± 10.129 |
* 이 약과 위약 대조 시 p < 0.0001
<P></P>(제외: ESTEEM 2 PASI 90 p=0.0042, Change in SF ‑36 MCS p=0.0078)
<P></P>a FAS = Full Analysis Set
<P></P>b LOCF= Last Observation Carried forward
<P></P>c PASI = Psoriasis Area and Severity Index
<P></P>d sPGA = Static Physician Global Assessment
<P></P>e BSA = Body Surface Area
<P></P>f VAS = Visual Analog Scale; 0 = 최고, 100 = 최악
<P></P>g DLQI = Dermatology Life Quality Index; 0 = 최고, 30 = 최악
<P></P>h SF ‑36 MCS = Medical Outcome Study Short Form 36 ‑Item Health Survey, Mental Component Summary
<P></P>이 약의 임상적 유익성은 베이스라인 인구학적 특성 및 베이스라인 임상적 질병특성(건선 유병기간 및 건선성 관절염 병력 환자 등)에 의해 정의되는 다수의 하위군에서도 증명되었다. 또한 이 약의 임상적 유익성은 과거 건선치료제 사용 여부나 이전의 건선치료제에 대한 반응여부와는 무관하게 입증되었다. 모든 체중 범위에 걸쳐 유사한 반응률이 관찰되었다.
<P></P>이 약에 대한 반응은 신속하여, 제2주경에 위약과 대조 시, PASI, 피부 불편감/통증 및 소양감을 포함하는 건선의 징후와 증상의 개선이 유의하게 더 크게 관찰되었다. 전반적으로 PASI 반응은 제16주경에 달성되어 제32주까지 유지되었다.
<P></P>두 시험 모두에서 제32주에 아프레밀라스트에 다시 무작위 배정된 환자의 경우, 베이스라인 대비 PASI 평균 백분율 개선은 ‘무작위배정치료 중단기간’ 동안 안정적으로 유지되었다 (표 6).
<P></P>표 6. 제0주에 아프레밀라스트 30mg 1일 2회 군에 무작위 배정되고
<P></P>제32 ‑52주까지 아프레밀라스트 30mg 1일 2회 군에 다시 무작위 배정된 환자에서 효과의 지속성
<P></P>
<P></P>
| |
시점 |
ESTEEM 1 |
ESTEEM 2 |
|
32주에 PASI-75 달성환자 |
32주에 PASI-50 달성환자 |
|
베이스라인 대비 PASI 변화
mean(%) ± SDa |
16주 |
-77.7 ± 20.30 |
-69.7 ± 24.23 |
|
32주 |
-88 ± 8.30 |
-76.7 ± 13.42 |
|
52주 |
-80.5 ± 12.60 |
-74.4 ± 18.91 |
|
베이스라인 대비 DLQI 변화
mean± SDa |
16주 |
-8.3 ± 6.26 |
-7.8 ± 6.41 |
|
32주 |
-8.9 ± 6.68 |
-7.7 ± 5.92 |
|
52주 |
-7.8 ± 5.75 |
-7.5 ± 6.27 |
|
Scalp Psoriasis PGA (ScPGA) 0 또는 1인 환자 비율
n/N (%)b |
16주 |
40/48 (83.3) |
21/37 (56.8) |
|
32주 |
39/48 (81.3) |
27/37 (73.0) |
|
52주 |
35/48 (72.9) |
20/37 (54.1) |
a 평가된 주차의 베이스라인과 비교 시점의 값에 제32주에 이 약 30mg 1일 2회 군에 다시 무작위 배정된 환자가 포함되었음.
<P></P>b 환자 수는 제32주에 이 약 30mg 1일 2회 군에 다시 무작위 배정된 중등도 이상의 두피건선 환자에 기반하고 있음. 데이터가 없는 환자는 비반응자로 처리됨.
<P></P>임상시험 ESTEEM 1에서 제32주에 이 약 투여군에 다시 무작위 배정된 환자의 약 61%는 제52주에 PASI ‑75 반응을 달성하였다. PASI ‑75 반응을 적어도 나타낸 환자로서 ‘무작위 배정치료 중단기간’ 중 제32주에 위약에 다시 무작위 배정된 환자의 경우, 11.7%는 제52주에 PASI ‑75 반응자였다. 위약에 다시 무작위 배정된 환자에서 PASI ‑75 반응소실까지의 시간 중앙값은 5.1주였다.
<P></P>임상시험 ESTEEM 2에서 제32주에 이 약 투여군에 다시 무작위 배정된 환자의 약 80.3%는 제52주에 PASI ‑50 반응을 달성하였다. PASI ‑50 반응을 적어도 나타낸 환자로서 제32주에 위약에 다시 무작위 배정된 환자의 경우, 24.2%는 제52주에 PASI ‑50반응자였다. 제32주 PASI 개선의 50% 소실까지의 시간 중앙값은 12.4주였다.
<P></P>제32주에 무작위배정치료 중단 이후, ESTEEM 1 시험 환자의 약 70%와 ESTEEM 2 시험 환자의 약 65.6%는 이 약 치료의 재개 이후 PASI ‑75(ESTEEM 1) 또는 PASI ‑50(ESTEEM 2) 반응을 재달성하였다. 시험 설계 상, 재투여 기간의 범위는 2.6 ‑22.1주까지로 변동적이었다.
<P></P>임상시험 ESTEEM 1에서 시험 시작 시에 이 약 투여군에 무작위 배정된 환자로서 제32주에 PASI ‑75를 달성하지 못한 경우, 제32 ‑52주 동안 외용 치료제 및/또는 UVB 광선요법의 병용이 허용되었다. 이들 환자의 12%는 제52주에 이 약 투여와 외용 및/또는 광선요법의 병용실시를 통해 PASI ‑75를 달성하였다.
<P></P>임상시험 ESTEEM 1과 ESTEEM 2에서 손발톱 건선 중증도지수(Nail Psoriasis Severity Index, NAPSI)의 베이스라인 대비 평균 백분율 변화로 평가한 결과, 이 약 투여군은 위약군에 비해 제16주에 손발톱 건선의 유의한 개선(감소)을 나타내었다(각각 (p < 0.0001 및 p=0.0052). 이 약을 지속적으로 투여한 환자에서는 제32주에 손발톱 건선의 추가적인 개선이 관찰되었다.
<P></P>임상시험 ESTEEM 1과 ESTEEM 2에서 제16주에 두피건선 담당의사 전반적 평가(Scalp Psoriasis Physician’s Global Assessment, ScPGA)가 깨끗함(0점) 또는 최소(1점)로 나타난 환자의 비율로 평가한 결과, 이 약 투여군은 위약군과 비교 시, 두피건선의 중증도가 최소 중등도인( ≧3) 환자에서 두피건선의 유의한 개선을 나타내었다(두 시험 모두에서 p <0.0001). 이 개선은 제32주에 이 약에 무작위 배정된 환자에서 제52주까지 전반적으로 유지되었다(표 6).
<P></P>임상시험 ESTEEM 1과 ESTEEM 2에서 피부과 삶의 질 지수(Dermatology Life Quality Index, DLQI)와 SF ‑36v2MCS로 평가한 결과, 이 약 투여군은 위약군과 비교 시, 삶의 질에서 유의한 개선을 입증하였다(표 5). DLQI의 개선은 제32주에 이 약에 재 ‑무작위배정된 환자에서 제52주까지 유지되었다(표 6). 또한 ESTEEM 1 시험의 경우, 이 약 투여군은 위약군과 비교 시, 작업 제약 설문(Work Limitations Questionnaire, WLQ ‑25) 지수에서도 유의한 개선을 나타내었다.
<P></P>심전도
<P></P>건강한 시험대상자에 최대 50mg 용량으로 1일 2회 아프레밀라스트를 투여한 결과, QT 간격은 연장되지 않았다.
<P></P>4) 독성시험 정보
<P></P>통상적인 안전성 약리학 시험 및 반복투여 독성시험에서 얻어진 비임상 자료에 의하면 사람에 대한 특수한 위해는 밝혀지지 않았다. 면역독성, 피부자극 또는 광독성 가능성에 대한 증거는 존재하지 않는다.
<P></P>생식력 및 초기 배자 발달
<P></P>수컷 마우스 생식력 시험에서 이 약 1, 10, 25, 50mg/kg/day를 경구 투여한 결과, 수컷 마우스의 생식력에는 어떠한 효과도 미치지 않았다. 수컷 생식력에 대한 무작용 용량(NOEL)은 임상 노출량의 3배인 50mg/kg/day보다 컸다.
<P></P>암컷 마우스 생식력 시험 및 배태자 발달 독성시험의 결합시험에서이 약 10, 20, 40, 80mg/kg/day를 경구 투여한 결과, 20mg/kg/day 이상 용량에서 발정주기의 연장 및 짝짓기까지의 시간 증가가 관찰되었다; 그럼에도 불구하고 모든 마우스가 짝짓기를 하였으며 임신율에는 영향을 미치지 않았다. 암컷 생식력에 대한 무효과 용량(NOEL)은 10mg/kg/day였다(임상 노출량의 1.0배).
<P></P>배태자 발달
<P></P>암컷 마우스 생식력 시험 및 배태자 발달 독성시험의 결합시험에서 이 약 10, 20, 40, 80mg/kg/day를 경구 투여한 결과, 20, 40, 80mg/kg/day 용량군의 모체 동물에서 심장의 절대 중량 및/또는 상대 중량이 증가하였다. 초기 재흡수의 수적 증가 및 골화부골(ossified tarsal)의 수적 감소가 20, 40, 80mg/kg/day군에서 관찰되었다. 용량 40 및 80mg/kg/day군에서는 태자 체중의 감소 및 두개골의 후두상부뼈(supra ‑occipital bone)의 골화 지연이 관찰되었다. 마우스에서 모체 및 발달의 무작용 용량은(NOEL)는 10mg/kg/day였다(임상 노출량의 1.3배).
<P></P>원숭이 배태자 발달독성 시험에서 이 약 20, 50, 200, 1000mg/kg/day 경구 투여 후, 용량 50mg/kg/day 이상 군에서는 출생전 소실(유산)이 용량 ‑관련성을 보이며 증가하였다. 20mg/kg/day 용량(임상 노출량의 1.4배)군에서는 출생전 소실에 대한 시험물질 관련 영향이 나타나지 않았다.
<P></P>출생 전후 발달
<P></P>출생전 및 출생후 시험에서, 이 약 10, 80, 300mg/kg/day 용량은 임신한 암컷 마우스에 임신 제6일부터 수유 제20일까지 경구 투여되었다. 용량 300mg/kg/day군의 경우, 모체 체중감소, 체중 증가의 감소 및 새끼 분만의 난관으로 인한 모체 1마리의 사망이 관찰되었다. 용량 80mg/kg/day 및 300mg/kg/day군의 각각 1마리에서는 새끼 분만으로 인한 모체독성의 물리적 징후가 관찰되었다. 80mg/kg/day 이상 용량군(임상 노출량의 4.0배 이상)에서는 수유 첫 주 동안 주산기 및 출생 후 새끼의 사망이 증가하였다. 임신 기간, 임신 종료 시점에서 임신한 마우스의 수, 새끼를 분만한 마우스 수에 대한 이 약 관련 영향이나 출생 후 7일이 경과한 새끼의 발달에 대한 어떠한 이 약 관련 영향도 관찰되지 않았다. 분만 후 첫 주 동안 관찰된 새끼의 발달에 대한 영향은 이 약 관련 새끼에 대한 독성(새끼 체중 및 생존율 감소) 및/또는 모체 간호의 부재(새끼의 위 내에 유즙이 부재한 비율의 증가)와 관련되었을 가능성이 있다. 모든 발달 효과는 출생 후 첫 주 동안 관찰되었다. 나머지 이유전 및 이유후 기간 동안, 성적 성숙, 행동양상, 짝짓기, 생식력 및 자궁 파라미터를 포함한 이 약관련 효과는 나타나지 않았다. 마우스 모체 독성 및 자녀 1세대에 대한 무작용 용량(NOEL)은 10mg/kg/day(임상 AUC의 1.3배)였다.
<P></P>발암성 시험
<P></P>마우스와 랫트에 대한 발암성 시험에서는 이 약과 관련된 발암성 증거가 나타나지 않았다.
<P></P>유전독성 시험
<P></P>이 약은 유전독성을 갖지 않는다. 이 약은 복귀돌연변이시험(Ames test) 및 체외염색체이상시험에서 돌연변이를 유도하지 않았다. 체내 마우스 소핵시험에서 2000mg/kg/day의 용량까지 염색체이상을 발생시키지 않았다.
<P></P>
<P></P>
<P></P>
<P></P>5) 의약품동등성시험 정보
<P></P>가. 시험약 오테벨정(아프레밀라스트) 30밀리그램[(주)종근당]과 대조약 Otezla <SUP>® </SUP>30밀리그램(아프레밀라스트)[AMGEN INC]을 2x2 교차시험으로 각 1정씩 건강한 성인에게 공복 시 단회 경구투여하여 51명의 혈중 아프레밀라스트를 측정한 결과, 비교평가항목치(AUCt, Cmax)를 로그변환하여 통계처리하였을 때, 기하평균비율의 90% 신뢰구간이 80.00 ~ 125.00% 이내로서 생물학적으로 동등함을 입증하였다.
<P></P>
<P></P>
|
구분 |
비교평가항목 |
참고평가항목 |
|
AUC0-36hr (ng·hr/mL) |
Cmax
(ng/mL) |
Tmax(hr) |
t1/2(hr) |
|
대조약 |
Otezla® 30밀리그램
(아프레밀라스트)
[AMGEN INC] |
1887±520 |
269.1±65.7 |
2.50
(0.50-5.00) |
5.83±1.20 |
|
시험약 |
오테벨정(아프레밀라스트) 30밀리그램
[(주)종근당] |
1920±474 |
293.6±81.6 |
2.50
(0.50-5.00) |
5.67±1.23 |
|
기하평균비율의 90% 신뢰구간
(기준: 80.00~125.00%) |
98.91~105.97% |
102.35 ~ 114.33% |
- |
- |
|
(AUCt, Cmax, t1/2 : 평균값±표준편차, Tmax : 중앙값(범위), n=51)
AUCt : 투약시간부터 최종혈중농도 정량시간 t까지의 혈중농도-시간곡선하면적
Cmax : 최고혈중농도
Tmax : 최고혈중농도 도달시간
t1/2 : 말단 소실 반감기 |
나. 의약품동등성시험기준 제7조제2항에 따라, 시험약 오테벨정(아프레밀라스트) 10밀리그램 및 오테벨정(아프레밀라스트) 20밀리그램[(주)종근당]은 대조약 오테벨정(아프레밀라스트) 30밀리그램[(주)종근당]과의 비교용출시험자료를 제출하였으며, 대조약과 용출양상이 동등하였다. 이에 따라 해당 자료로서 생물학적 동등성을 입증하였다.

